技术概述
正相色谱拖尾因子测定是基于正相液相色谱系统对色谱峰对称性进行定量评价的分析技术,通过计算峰宽与峰前沿的比例关系获得拖尾因子,用以判断峰形优劣与方法可靠性,广泛应用于药品检验、化工、食品等领域的分析方法验证、质量标准研究及系统适用性评价,是保障定量结果准确可靠的重要基础手段。
检测样品
正相色谱拖尾因子测定适用的样品范围十分广泛,凡是采用正相色谱条件进行分离分析的样品,均可开展拖尾因子评价,常见送检样品包括:
- 化学原料药及药物制剂,如甾体激素类、脂溶性维生素类药物;
- 手性化合物及其合成中间体,需要评价正相手性柱分离效果的对象;
- 天然产物提取物,如萜类、黄酮类、内酯类等脂溶性成分;
- 食品及油脂类样品,包括植物油、脂肪酸、甘油酯等;
- 农药原药及农药制剂样品;
- 精细化工产品与有机合成中间体;
- 化妆品原料及功效成分;
- 科研院校用于色谱方法开发与比较研究的实验样品。
送检样品应尽量纯净、稳定,并附上相关背景信息,例如样品的物理状态、溶解性能、可能的组分构成以及已有的色谱条件等,以便检测人员选择合适的正相色谱体系,从而获得准确可靠的拖尾因子数据。
检测项目
围绕正相色谱拖尾因子测定,可开展的检测项目主要包括以下内容:
- 拖尾因子测定:在规定色谱条件下测定目标色谱峰的拖尾因子数值;
- 色谱峰对称性评价:结合拖尾因子、不对称因子等指标综合评价峰形质量;
- 色谱系统适用性试验:包括理论板数、分离度、拖尾因子、进样重复性等参数的联合测定;
- 色谱方法验证:对方法的专属性、精密度、线性、耐用性等进行验证,拖尾因子作为关键考察指标之一;
- 峰形问题诊断:针对拖尾、前伸等异常峰形进行原因分析与条件优化;
- 色谱柱性能评价:评价新购色谱柱或使用后色谱柱的峰形保持能力。
拖尾因子的计算通常采用峰高百分之五处的峰宽与该处峰前沿至峰顶点距离两倍的比值,即T等于W0.05除以2f。该数值越接近1,说明色谱峰对称性越好;数值明显大于1表示峰形拖尾,小于1则表示峰形前伸。
检测方法
正相色谱拖尾因子测定的标准流程如下:
- 样品前处理:根据样品性质选择合适的溶剂进行溶解和稀释,正相色谱常采用正己烷、异丙醇、二氯甲烷等弱极性溶剂,必要时进行过滤或离心处理,避免颗粒物进入色谱系统;
- 色谱条件建立:选用硅胶柱、氨基柱、氰基柱等极性固定相,以正己烷、石油醚等非极性溶剂为基础流动相,加入适量异丙醇、无水乙醇、乙酸乙酯等极性调节剂调节洗脱强度;
- 系统平衡:以规定流速平衡色谱系统至基线稳定,确认柱温、流速、检测波长等参数符合设定要求;
- 进样分析:将对照品溶液与供试品溶液分别进样,记录色谱图,完整采集目标峰的峰形数据;
- 数据计算:利用色谱工作站自动识别峰高百分之五处的峰宽及峰顶点至峰前沿的水平距离,计算拖尾因子,必要时进行平行进样取平均值;
- 结果评价:将测定结果与药典通则、质量标准或委托方约定限度进行比较,判断色谱系统与峰形是否满足分析要求,并出具检测报告。
测定过程中应严格控制进样量,避免因样品过载引起峰形展宽或拖尾;同时保证流动相配比准确、色谱柱充分平衡、溶剂含水量受控,以减少系统因素对拖尾因子的干扰,确保数据真实反映色谱分离的实际状态。
检测仪器
正相色谱拖尾因子测定主要依托以下仪器设备完成:
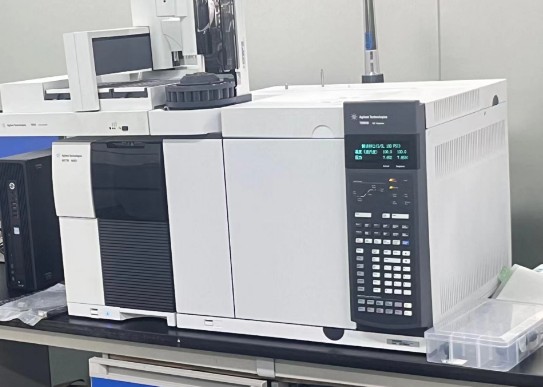
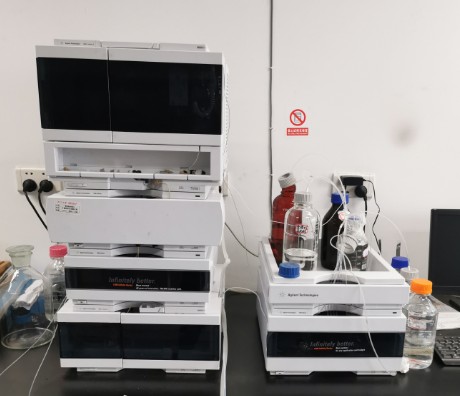
- 高效液相色谱仪:配备四元或二元输液泵、自动进样器、柱温箱及模块化检测器,是完成测定的核心设备;
- 检测器:包括紫外检测器、示差折光检测器、蒸发光散射检测器等,可根据样品的响应特性灵活选择组合;
- 正相色谱柱:硅胶柱、氨基柱、氰基柱及正相手性柱等多种规格与尺寸,满足不同极性样品的分离需求;
- 色谱工作站:具备峰自动识别、峰宽测量、拖尾因子自动计算与报告输出等数据处理功能;
- 辅助设备:超声波清洗器、溶剂过滤装置、分析天平、氮吹仪等前处理与溶液配制工具。
仪器需定期进行校准与期间核查,色谱柱在使用前后应妥善保存并适时再生,确保整套系统处于良好运行状态,从而为拖尾因子测定提供稳定可靠的硬件基础。
应用领域
正相色谱拖尾因子测定在多个行业领域发挥着重要作用:
- 制药行业:用于原料药及制剂含量测定方法的系统适用性检查,支持质量标准起草与修订,保障药品检验数据准确;
- 手性药物研发:评价手性拆分方法的峰形质量与分离效果,为对映异构体分析提供技术支撑;
- 食品行业:应用于油脂、脂肪酸、脂溶性维生素等成分分析方法的建立与验证;
- 化工行业:服务于精细化学品、有机中间体的纯度分析与工艺过程监控;
- 农业领域:用于农药有效成分及相关杂质分析方法的评价与优化;
- 科研教育:为高校及科研院所的色谱方法研究、课题数据采集提供测试支持。
通过拖尾因子的准确测定,实验室可以及时发现峰形异常背后的方法缺陷或系统问题,进而优化色谱条件,提高分离效率与定量精度,为产品质量控制提供坚实的数据依据。
常见问题
问题一:正相色谱拖尾因子测定的检测周期是多久?
正相色谱拖尾因子测定的检测周期一般为7-15个工作日。具体周期会受到多种因素影响,包括检测项目的数量与复杂程度、送检样品的数量、色谱方法开发与优化所需的时间,以及是否涉及多批次重复验证等。如果样品成分复杂,需要反复调整流动相比例或更换色谱柱进行条件摸索,周期可能相应延长;若客户有加急需求,可与检测机构提前沟通安排优先处理,缩短报告交付时间。建议在送检前明确项目要求与时间节点,以便合理规划检测周期。
问题二:正相色谱拖尾因子测定的检测价格是多少?
正相色谱拖尾因子测定的价格受多方面因素影响,主要包括检测项目的种类与数量、所采用色谱方法的难度、送检样品的数量与批次、是否需要额外的方法开发或峰形优化服务,以及客户对检测周期的要求(如是否需要加急处理)等。单纯的拖尾因子测定与包含完整方法验证的综合性项目,其费用构成差异较大。为获得准确的报价信息,建议客户直接联系检测机构,提供样品信息与具体检测需求,由专业技术人员评估后出具详细方案与报价。
问题三:拖尾因子的合格标准一般是多少?
拖尾因子的合格限度通常依据相关质量标准或药典通则确定。一般情况下,含量测定用色谱峰的拖尾因子应控制在合理范围内,理想的对称峰拖尾因子为1,多数标准要求不超过2,用于高精度定量时要求更为严格。不同品种、不同分析用途的方法对拖尾因子的限度要求可能存在差异,例如原料药含量测定与杂质检查的接受标准就不完全相同。具体限度应以质量标准、药典规定或委托方与检测机构事先约定的指标为准。
问题四:导致正相色谱峰拖尾的常见原因有哪些?
正相色谱中峰拖尾的常见原因包括:固定相表面残留的硅羟基与分析物发生次级相互作用;样品溶剂极性与流动相不匹配产生溶剂效应;进样量过大引起色谱柱过载;流动相中极性调节剂比例不当或含水量失控;色谱柱老化、柱头塌陷或固定相污染;样品在固定相上吸附过强或保留不充分等。排查时可依次考察进样溶剂、进样体积、流动相组成、柱温及色谱柱状态等因素,逐步定位拖尾来源并进行针对性优化。
问题五:送检前需要做哪些准备工作?
送检前建议做好以下准备:明确检测目的与需要评价的目标峰;提供样品的理化性质信息,如溶解性、极性范围、稳定性等;若已有建立好的正相色谱条件(色谱柱型号、流动相比例、流速、检测波长、柱温等),应一并提供,便于直接复现原有方法;说明样品是否具有腐蚀性、毒性或需要低温、避光等特殊保存条件;准备足量样品并妥善密封包装,避免运输过程中变质、吸潮或污染。信息越充分,检测效率与数据质量越高。
问题六:拖尾因子与不对称因子有什么区别?
拖尾因子与不对称因子都是评价色谱峰对称性的参数,但计算方式不同。拖尾因子是在峰高百分之五处,通过该处峰宽与峰前沿到峰顶点距离两倍的比值计算获得;不对称因子则通常在峰高十分之一处,以峰后半宽与峰前半宽的比值计算。两者数值越接近1峰形越对称。拖尾因子多见于药典标准与药品检验领域,不对称因子则在部分仪器软件和学术文献中使用较多。检测报告以拖尾因子为指标时,建议注明计算依据,便于不同实验室之间的数据比对与互认。
问题七:拖尾因子过大时可以采取哪些改善措施?
改善拖尾因子过大的常见措施包括:优化流动相中极性调节剂的比例,例如适当提高异丙醇或无水乙醇的含量,减弱溶质与固定相的次级相互作用;在流动相中添加少量酸性或碱性改性剂,抑制分析物解离或调节吸附行为;更换更适合的色谱柱类型,如以氨基柱或氰基柱替代硅胶柱;减少进样量并保持样品溶剂与流动相尽量一致,避免溶剂效应;适当升高柱温改善传质效率;对老化的色谱柱进行冲洗再生或更换新柱。通过系统性的条件优化与方法验证,绝大多数拖尾问题都能得到有效改善。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
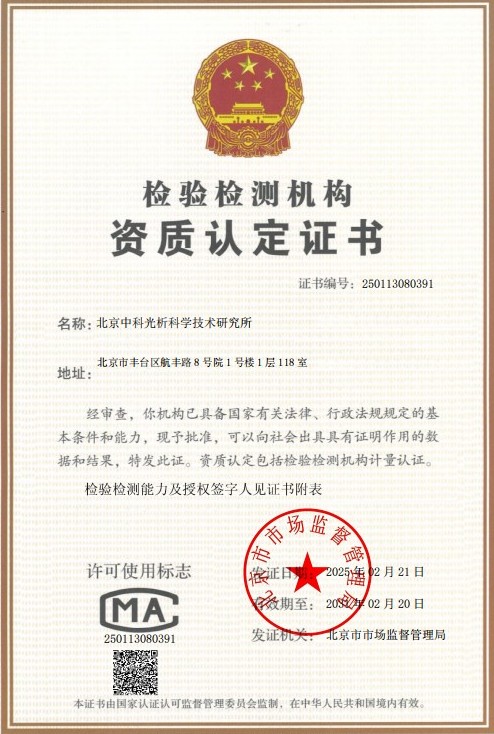 CMA计量认证证书
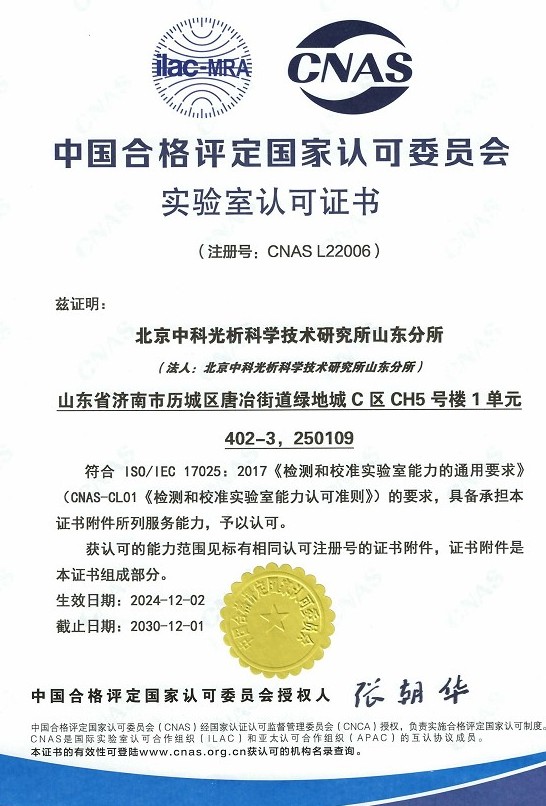 CNAS实验室认可证书
 ISO资质
 高新技术企业资质