技术概述
新药杂质分析方法开发是药物研发质量控制体系中的核心技术环节,指针对原料药及制剂中的有机杂质、无机杂质、残留溶剂等各类潜在风险物质,建立科学、灵敏、专属的分离与检测方法的过程。该技术直接关系到药品的安全性评价与质量可控性,是连接药学研究与注册申报的关键桥梁,在现代医药研发产业链中占据不可替代的位置。
检测样品
新药杂质分析涉及的样品类型多样,覆盖药物研发的全生命周期。根据研发阶段和研究目的的不同,常见的检测样品包括以下几类:
- 原料药粗品及精制品:用于考察合成工艺引入的杂质情况;
- 药物中间体与起始物料:用于追踪工艺杂质的来源与传递路径;
- 制剂成品(片剂、胶囊、注射剂、混悬液等):用于评价制剂工艺及储运过程中产生的降解杂质;
- 强制降解试验样品:通过高温、高湿、光照、氧化、酸碱水解等条件获得的破坏性样品;
- 稳定性试验样品:包括影响因素试验、加速试验与长期试验的各时间点留样;
- 参比制剂或原研药:用于杂质谱的对比研究;
- 辅料及包装材料提取液:用于相容性研究中的浸出物与可提取物分析。
送检样品需尽量保持原始状态,并附上详细的背景信息,如合成路线、处方组成、降解历史与储存条件等,以便研究人员据此制定更具针对性的分析策略,缩短方法摸索周期。
检测项目
围绕药品质量研究的实际需求,杂质分析检测项目可细分为以下几个方向,各项目相互补充,共同构成完整的杂质控制体系。
1. 有机杂质分析
有机杂质是新药杂质研究的主要对象,包括工艺杂质(起始物料、试剂残留、副产物、中间体)和降解产物两大类。该项目通过系统的杂质谱分析确定各杂质的来源、结构与含量水平,明确特定杂质与非特定杂质的界限,并依据国际通行的杂质控制技术指导原则设定合理的报告限、鉴定限与界定限,为质量标准的建立提供科学依据。
2. 新药杂质分析方法开发中的无机杂质检测
无机杂质主要来源于生产过程中引入的无机试剂、催化剂残留、重金属以及设备迁移物,常见项目包括重金属检查、炽灼残渣、砷盐检查以及特定阴阳离子的定量测定等。此类项目对于评价工艺清洁度与产品安全性具有重要意义,通常需要结合元素杂质风险评估结果确定检测范围与可接受水平,确保各元素残留不会对患者构成额外风险。
3. 残留溶剂分析
残留溶剂是指在原料药、辅料及制剂生产过程中使用但未能完全去除的挥发性有机溶剂。依据溶剂毒性差异,需对其进行分类定量控制:一类溶剂应避免使用,二类溶剂应严格限制,三类溶剂则根据工艺暴露情况合理管理。该项检测通常采用顶空气相色谱法进行筛查与定量,必要时配合气质联用技术对未知挥发物进行定性确认。
4. 基因毒性杂质与元素杂质研究
基因毒性杂质(如磺酸酯类、亚硝胺类、芳基硫醇类等)即使在痕量水平也可能带来潜在致癌风险,是当前药品监管关注的重点方向。该项目需建立痕量乃至超痕量的检测方法,定量限往往需要达到百万分之一甚至十亿分之一级别。元素杂质研究则需针对钯、铂、镍等催化剂残留金属,结合不同给药途径开展风险评估与精确定量控制。
检测方法
方法开发遵循科学的策略流程,从样品性质评估、色谱条件筛选、参数优化到系统的方法学验证,形成环环相扣的完整开发链条,确保最终方法稳定可靠。
1. 色谱分离方法开发
高效液相色谱法是杂质分析的首选手段,开发过程包括检测波长选择、色谱柱筛选(不同键合相如C18、苯基、氰基柱的对比)、流动相体系优化(缓冲盐种类、pH值、有机相比例)、梯度程序设计与柱温考察等关键步骤。对于手性药物,还需开发手性固定相方法分离对映异构体杂质;对于挥发性成分,则采用气相色谱法配合顶空进样技术。开发的核心目标是实现主成分与相邻杂质之间、杂质与杂质之间的充分分离,一般要求关键峰对的分离度满足定量要求,且峰形对称、保留时间适宜。
2. 新药杂质分析方法开发的质谱联用技术
液质联用与气质联用技术在杂质结构鉴定中发挥着不可替代的作用。当色谱法检出未知杂质时,首先借助高分辨质谱获取精确分子量并推算元素组成,再通过二级质谱碎片与主成分裂解规律的差异分析,推测杂质的可能结构片段,进而结合合成工艺与降解路径锁定其来源。对于关键杂质,可通过定向合成或制备色谱富集获得对照品加以确证。质谱技术还广泛应用于基因毒性杂质的痕量定量分析,其高灵敏度与高选择性能够满足极其严格的限度控制要求。
3. 方法学验证
开发完成的方法须经过系统性验证方可投入使用,验证要素包括专属性、线性与范围、准确度、精密度、检测限、定量限、耐用性和溶液稳定性等。专属性通过强制降解试验评价方法对潜在降解产物的检出与分离能力;精密度涵盖重复性、中间精密度与重现性多个层次;耐用性则通过有意变动流速、柱温、流动相比例等参数,评估方法在正常操作波动下的稳健程度,确保方法在不同实验室条件下均可获得一致结果。
检测仪器
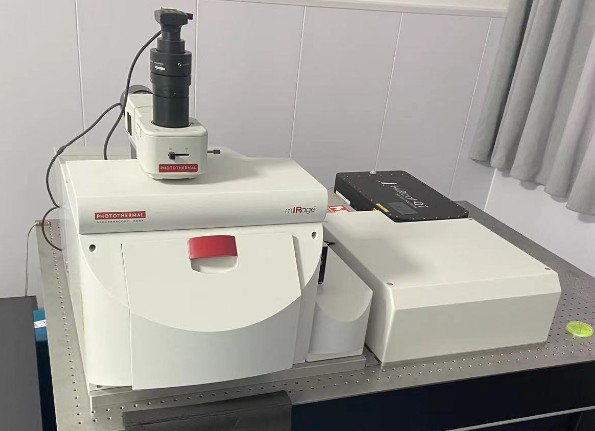
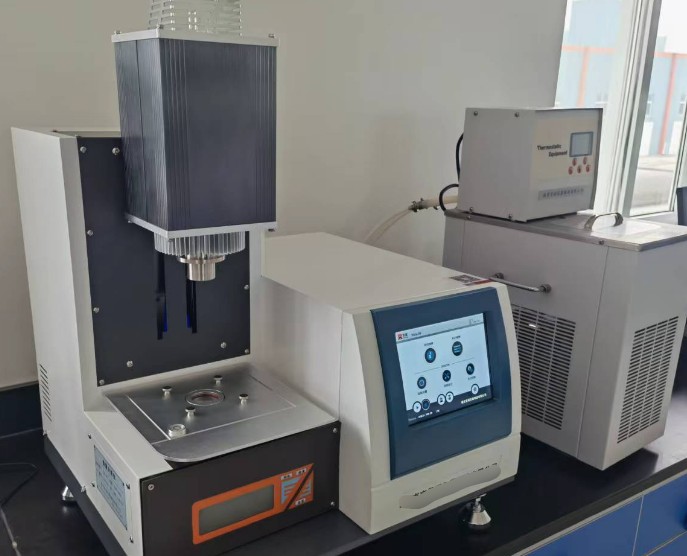
杂质分析高度依赖于现代分析仪器体系,常用设备包括:
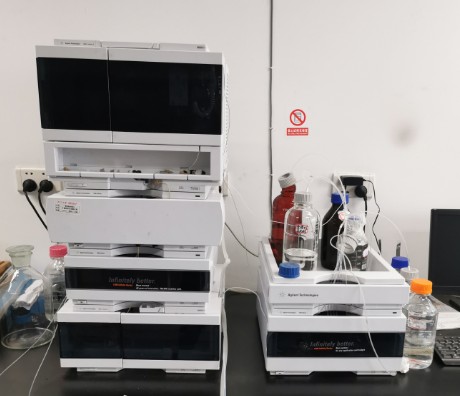
- 高效液相色谱仪(HPLC):配备二极管阵列检测器,用于常规有关物质的分离与定量;
- 超高效液相色谱仪(UPLC):以更小粒径填料实现更高分离度与更短分析时间;
- 三重四极杆液质联用仪(LC-MS/MS):用于基因毒性杂质等痕量组分的高灵敏度定量;
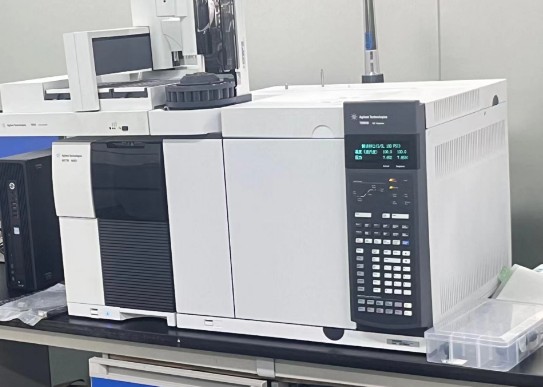
- 气相色谱仪(GC)与顶空进样系统:用于残留溶剂的筛查与测定;
- 气相色谱-质谱联用仪(GC-MS):用于挥发性杂质的定性鉴别;
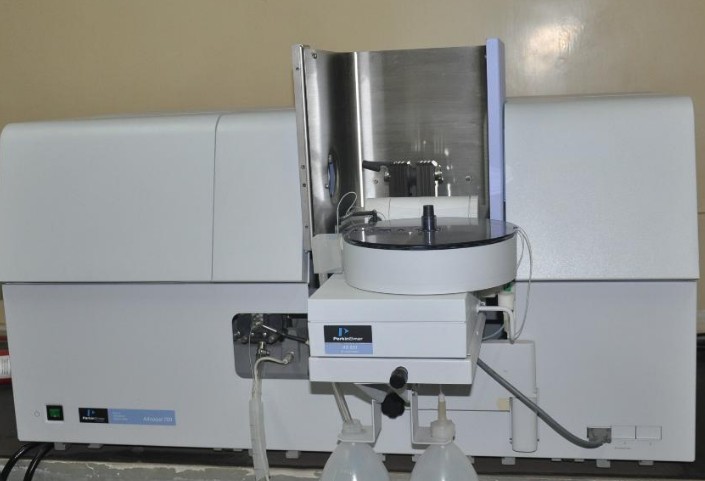
- 电感耦合等离子体质谱仪(ICP-MS):用于元素杂质的痕量分析;
- 离子色谱仪:用于无机阴阳离子的分离测定;
- 毛细管电泳仪:用于高极性杂质及手性杂质的分析;
- 核磁共振波谱仪与红外光谱仪:用于杂质对照品的最终结构确证。
所有仪器均需定期执行校准与性能确认,并做好使用维护记录,保证检测数据的准确性、重复性与可追溯性。
应用领域
1. 制药企业研发与生产领域
在制药企业的日常运营中,新药杂质分析方法开发贯穿创新药与仿制药研究的全过程。创新药研发早期需建立杂质谱研究方法以支持合成路线筛选与工艺优化,进入临床阶段后需持续提升方法灵敏度以匹配不断收紧的控制要求,获批上市后还需将成熟方法用于商业批次的常规质量监控。仿制药开发中,杂质谱对比是证明与参比制剂质量一致性的核心证据,方法的完善程度直接影响研究深度与申报效率。此外,在处方工艺变更、生产场地转移等情形下,杂质分析也是评估变更影响的重要技术手段。
2. 科研与质量控制领域
高校及科研机构在药物分析相关课题中广泛借助杂质分析技术,开展降解途径解析、杂质结构鉴定策略、新型色谱固定相与分离模式探索等基础性研究,不断丰富方法学的理论储备。药品质量控制部门则将成熟的杂质分析方法纳入日常放行检验与稳定性考察计划,持续监测产品质量趋势,为工艺改进提供数据支撑。专业的研究服务机构也将方法开发作为核心能力之一,承接来自产业链各环节的杂质研究委托项目,推动技术资源共享。
常见问题
问题一:新药杂质分析方法开发的检测周期是多久?
一般情况下,新药杂质分析方法开发的周期为7-15个工作日。具体时长受多方面因素影响:检测项目数量越多、涉及的分析手段越复杂,所需时间相应延长;样品批次多或需要系统的方法筛选时也会增加工作量;若研究过程中发现需要鉴定结构的未知杂质,可能涉及对照品制备等额外环节,周期会明显拉长。对于时间紧迫的项目,可以提前与服务方沟通安排加急处理,在保证研究质量的前提下尽量压缩周期。
问题二:新药杂质分析方法开发的检测价格是多少?
新药杂质分析方法开发的价格因项目差异较大,无法一概而论。主要影响因素包括:检测项目的种类与数量(如仅开展常规有关物质研究还是涵盖基因毒性杂质筛查)、所采用的技术手段(常规液相色谱与高分辨质谱联用的成本差异明显)、样品数量与方法复杂程度、是否需要杂质对照品的制备与结构确证,以及检测周期是否加急等。建议在委托前与服务方充分沟通项目背景与具体需求,获取针对性的方案与报价。
问题三:方法开发前需要准备哪些资料?
为提高开发效率,委托方应尽可能提供以下信息:化合物的结构式与理化性质(溶解性、解离常数、紫外吸收特征等)、合成路线与工艺说明、已知杂质的结构及对照品可得情况、制剂处方组成与辅料信息、初步的稳定性数据以及本次研究的目的说明。资料越完整,方法筛选的方向性越强,摸索过程的盲目性越小,整体开发周期也就越短。
问题四:强制降解试验在方法开发中起什么作用?
强制降解试验是评价方法专属性的核心手段。通过酸碱水解、高温、氧化、光照等较剧烈的条件使样品发生适度降解,考察色谱方法能否将主成分与各类降解杂质有效分离,并通过峰纯度分析确认主峰中未夹杂隐藏杂质。降解程度一般控制在百分之五至百分之二十之间,既能充分暴露潜在杂质,又可避免样品过度破坏产生无意义的二次降解产物。试验结果同时为降解途径解析和稳定性指示方法的建立提供重要依据。
问题五:未知杂质的结构鉴定一般遵循怎样的流程?
未知杂质鉴定通常分步推进:首先通过高分辨质谱获得精确分子量并推算元素组成;其次分析其二级质谱碎片与主成分裂解规律的异同,推测可能的取代或开环等结构变化;再结合合成工艺与降解机理分析该杂质的可能生成路径;对于安全性关键的杂质,进一步通过定向合成或制备色谱富集获取纯品,最终借助核磁共振等多种手段完成结构确证,并核对色谱保留行为与质谱数据的一致性。
问题六:方法开发完成后如何进行方法转移?
方法若需转移至其他实验室使用,常见方式包括对比试验、共同验证和再验证等。对比试验要求接收方与转移方在相同条件下分析同一批样品,比较杂质检出个数、含量测定结果与系统适用性参数是否满足预先制定的接受标准。转移过程中若出现明显偏差,需从仪器差异、色谱柱批次、操作细节等方面排查原因,必要时对方法参数作适当澄清或细化,并对相关人员进行操作培训,确保方法在接收方能够稳定重现。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
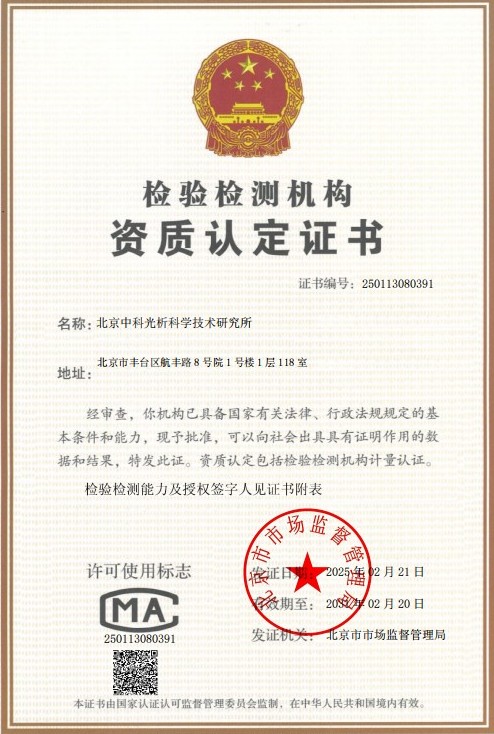 CMA计量认证证书
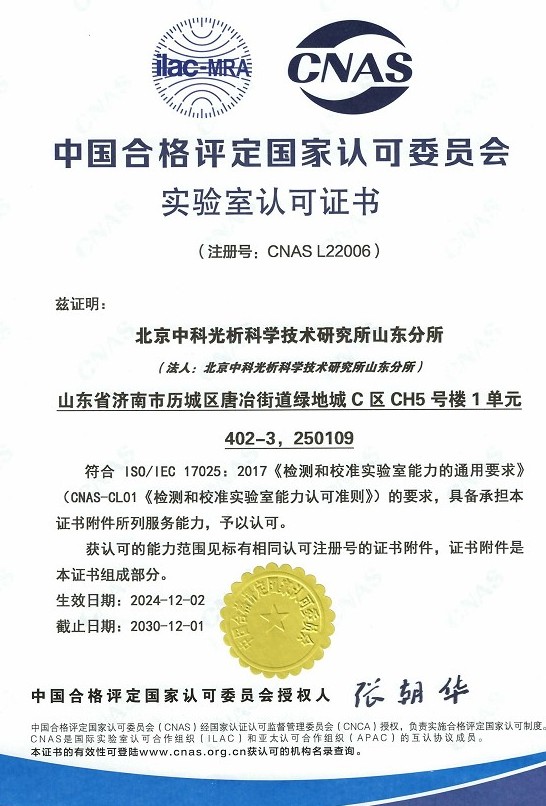 CNAS实验室认可证书
 ISO资质
 高新技术企业资质