技术概述
强制降解试验杂质测定是药物质量研究与稳定性评价体系中的核心技术手段,通过酸解、碱解、氧化、高温、光照等应激条件加速样品降解,系统识别与测定降解杂质,为杂质谱分析、稳定性指示方法开发及药品全生命周期质量控制提供科学依据,广泛应用于原料药与制剂的研发申报及生产环节。
检测样品
强制降解试验涉及的样品范围广泛,覆盖药物研发与生产各阶段的典型物料。送检前建议提供样品的结构式、理化性质、处方组成、建议色谱条件及已知稳定性信息,以便针对性地设计降解方案与杂质分离策略,确保试验结果更具参考价值。
常见的检测样品类型包括:
- 原料药(API)及其中间体、起始物料;
- 片剂、胶囊剂、注射剂、口服液、软膏等各类制剂成品;
- 处于研发阶段的候选化合物、新化学实体;
- 多肽、蛋白类生物制品及抗体药物;
- 中药提取物、天然产物及其相关制剂;
- 辅料以及包装材料相容性研究相关样品。
检测项目
检测项目围绕“降解条件设计—杂质分离—结构鉴定—定量分析”的完整研究链条展开,具体可细分为以下几类。
降解杂质定性分析
通过强制降解试验杂质测定的系统流程,对酸、碱、氧化、高温、高湿、光照等应激条件下产生的降解产物进行色谱分离与质谱结构鉴定,明确杂质的分子量、碎片离子信息及可能的结构归属,绘制完整的杂质谱图,为降解途径推断与工艺优化提供直接依据。
降解杂质定量测定
采用外标法或自身对照法对已知降解杂质进行准确定量,测定各应激条件下杂质的生成量与变化趋势,计算降解速率,评估主成分含量随应激强度增加而下降的规律,判断样品对各种降解因素的敏感程度,筛选需要重点关注的降解杂质。
峰纯度评价与质量平衡分析
利用二极管阵列检测器考察主峰的光谱均一性,评价色谱峰中是否存在共存未分离杂质,验证方法的专属性;同时比较主成分下降量与杂质生成量之间的物料平衡关系,通常质量平衡率处于95%-105%区间时,表明分析方法可靠、降解过程可控、检测结果可信。
检测方法
强制降解试验杂质测定通常按照“应激降解—样品处理—色谱分离—检测分析—数据处理”的完整流程实施,并结合多种分析技术形成系统化的研究方案,主要方法细分如下。
强制降解条件设计与样品处理
依据样品的理化性质与剂型特点,设计适宜的应激条件:酸降解(如盐酸溶液)、碱降解(如氢氧化钠溶液)、氧化降解(如过氧化氢溶液)、高温降解(固体与溶液状态分别考察)、高湿降解以及光降解(紫外与可见光)。通过调节应激强度与作用时间,将降解程度控制在约5%-20%的合理范围内,避免过度降解导致二级降解产物掩盖主要杂质信息。每个条件均设置空白对照与未降解对照,确保数据可追溯。
高效液相色谱法(HPLC)
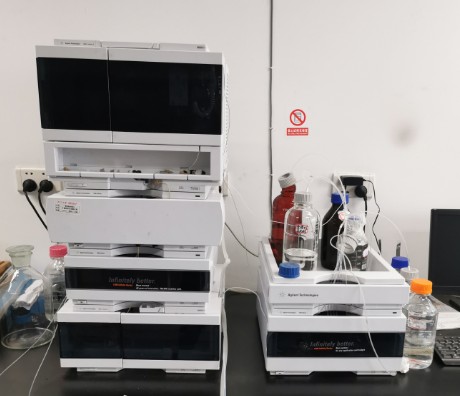
HPLC是该类研究中最常用的分离分析手段,配合紫外检测器、二极管阵列检测器使用,可同时完成杂质分离、定量与峰纯度评价。方法开发阶段通过优化色谱柱类型、流动相体系、梯度程序、检测波长与柱温等参数,实现主峰与各降解杂质峰的良好分离,通常要求主峰与相邻杂质峰之间的分离度不低于1.5。
液质联用法(LC-MS/LC-MS/MS)
对于紫外响应较弱或需要结构鉴定的降解杂质,采用液质联用技术进行分子量测定与碎片离子分析,结合精确质量数推测杂质结构,为杂质定性提供更充分的证据。质谱数据还可用于佐证HPLC方法的峰纯度结论,发现共流出杂质的潜在风险。
数据处理与稳定性指示方法验证
对获得的色谱图进行杂质归纳、相对保留时间确定与含量计算,形成完整的降解杂质数据集;在此基础上开展专属性、线性、准确度、精密度、检测限与定量限等考察,证明分析方法具备稳定性指示能力,可有效跟踪降解杂质的变化。
检测仪器
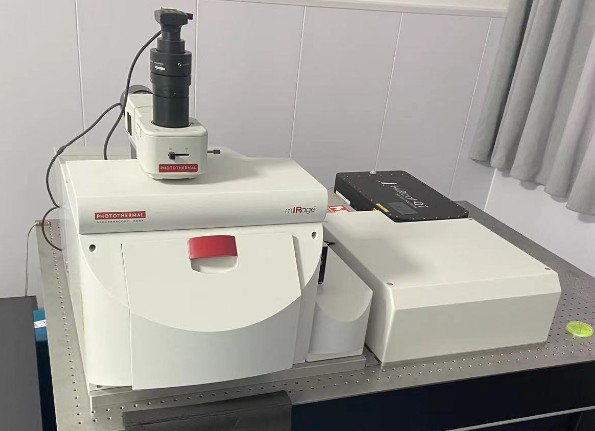
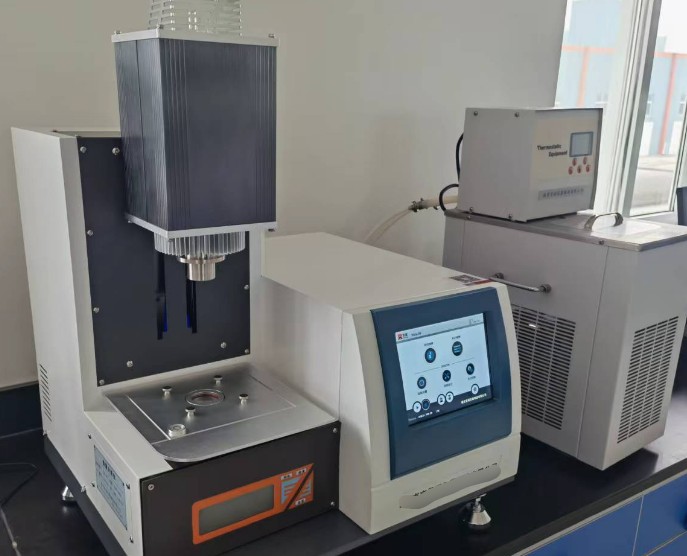
为保证检测结果的准确性与可重复性,整个试验流程配置了先进的分析仪器与应激设备:
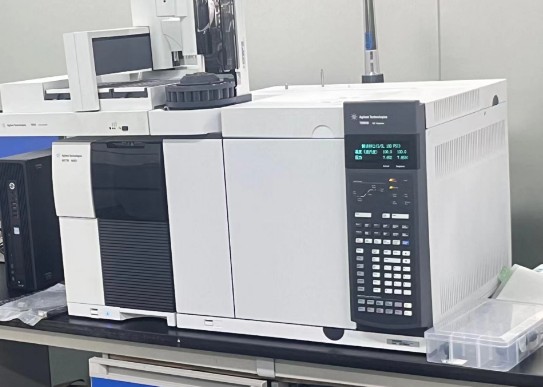
- 高效液相色谱仪(HPLC),配紫外检测器与二极管阵列检测器;
- 液相色谱-质谱联用仪(LC-MS、LC-MS/MS);
- 气相色谱仪(GC)与顶空进样系统,用于挥发性杂质分析;
- 稳定性试验箱、恒温恒湿箱,用于温湿度应激处理;
- 光稳定性试验箱,满足紫外与可见光照试验需求;
- 精密天平、酸度计、恒温水浴锅等前处理辅助设备;
- 专业色谱数据处理软件与杂质谱分析系统。
应用领域
强制降解试验杂质测定的应用贯穿药品全生命周期,服务于研发、注册申报与生产质量控制等多个环节。
化学药物研发与注册申报
在新药与仿制药开发过程中,该技术为分析方法开发与验证提供关键数据,支持稳定性指示方法的建立,是药品注册资料中杂质研究部分的重要内容,帮助申报资料完整呈现降解杂质谱与降解途径。
制剂工艺优化与包材选择
通过比较不同工艺条件、处方组成及包装材料下的降解行为,筛选更稳定的工艺参数与包装方案,降低储运过程中杂质增长的风险,为产品货架期的确定提供数据支持。
生物制品与多肽药物质量研究
针对蛋白、多肽类样品,重点考察脱酰胺、氧化、水解、聚集等降解途径,测定相关降解杂质,为处方设计、储存条件确定及质量控制策略的制定提供依据。
中药与天然产物稳定性考察
评估中药提取物及其制剂在光、热、湿等条件下的成分变化,识别不稳定的活性成分与降解产物,指导精制工艺改进与制剂保质期研究。
常见问题
问题一:强制降解试验杂质测定的检测周期是多久?
一般为7-15个工作日。实际周期受多重因素影响:检测项目数量的多少、样品数量与批次、降解条件设计的复杂程度、是否涉及质谱结构鉴定以及方法开发的难度等都会影响整体进度。若样品需要多条件、多时间点的系统降解考察,或降解杂质需进行深度结构解析,周期会相应延长;如有明确的交付时间要求,可在送检前与技术顾问沟通,评估加急安排的可行性。
问题二:强制降解试验杂质测定的检测价格是多少?
检测费用与检测项目的数量与类型、所选用的分析方法、样品数量、降解条件的设计复杂程度、是否需要杂质结构鉴定以及检测周期要求等因素密切相关。例如,仅开展常规色谱条件下的杂质测定,与包含多种应激条件、质谱定性鉴定的综合研究相比,所需投入的技术资源不同,费用自然存在差异。建议在送检前提供样品信息与检测需求,由技术团队评估后给出针对性的报价方案。
问题三:强制降解试验通常需要设置哪些降解条件?
常规方案包括酸降解、碱降解、氧化降解、高温降解(固体与溶液状态分别考察)、高湿降解和光降解六大类。具体条件的选择需结合样品的理化性质与剂型特点调整,例如对光敏感的样品应重点强化光照考察,注射剂则需重点关注溶液状态下的水解与氧化行为。
问题四:降解程度控制在什么范围比较合适?
一般建议将降解程度控制在5%-20%左右。降解不足时难以暴露潜在的降解杂质,方法的稳定性指示能力无法充分验证;过度降解则可能产生二次、三次降解产物,干扰对主要降解途径的判断,同时显著增加杂质结构解析的难度。
问题五:强制降解试验与方法验证之间有什么关系?
强制降解试验是方法验证中专属性考察的核心内容。通过比较降解前后样品的杂质谱,证明分析方法能够有效分离并检出所有潜在降解杂质,且主峰纯度合格,从而确认该方法具备稳定性指示能力,可用于常规放行检验与长期稳定性考察。
问题六:送检强制降解试验需要准备多少样品量?
样品需求量与降解条件数量、每个条件的取样时间点数量以及方法开发过程中的系统适用性试验次数有关。一般建议原料药提供数百毫克至数克量级,制剂样品提供数十片(粒)以上,具体可在送检前与技术人员确认,以确保试验顺利开展。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
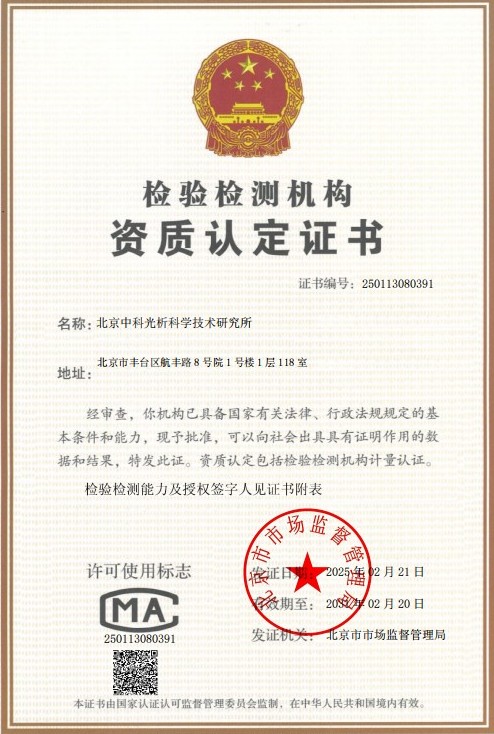 CMA计量认证证书
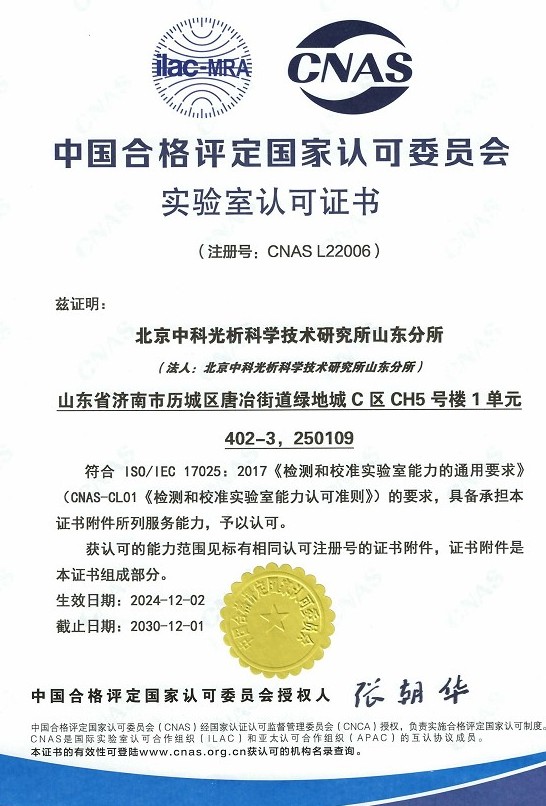 CNAS实验室认可证书
 ISO资质
 高新技术企业资质