技术概述
仿制药生物样本分析测定是指采用现代仪器分析技术,对受试者给药后采集的血浆、血清、尿液等生物基质中药物原形及代谢产物进行定性定量分析的技术过程。
检测样品
仿制药生物样本分析测定涉及的生物基质种类丰富,样品的类型直接决定了前处理方式与分析方法的建立思路。不同的给药途径、药物性质和研究目的,需要采集不同的生物样本。常见的检测样品包括以下几类:
- 血浆样品:生物等效性研究中最常用的基质,通过静脉采血后经抗凝处理离心获得,能够准确反映药物在体循环中的浓度变化过程。
- 血清样品:血液自然凝固后离心获取的上清液,适用于特定药物或特定分析方法的浓度测定。
- 全血样品:适用于主要分布在血细胞中的药物,如某些免疫抑制剂类药物的分析测定。
- 尿液样品:用于研究药物的肾排泄途径与排泄率,评估药物在体内的消除情况。
- 组织匀浆样品:临床前动物实验中常用的基质,用于了解药物在脏器组织中的分布特征。
- 唾液、脑脊液等特殊基质:在特定药代动力学研究或特殊给药途径评价中使用,如某些中枢神经系统药物的研究。
- 粪便样品:用于评估药物的肠道吸收程度或胆汁排泄情况,在抗生素及某些缓控释制剂研究中较为常见。
所有生物样品采集后均需按照方案规定的时间点进行采集记录,并在低温条件下离心、分装与保存,通常储存于零下二十摄氏度或零下七十摄氏度以下的低温冰箱中,避免反复冻融对药物浓度产生影响,确保样品在分析前的完整性与稳定性。
检测项目
仿制药生物样本分析测定的检测项目围绕药物浓度测定与方法学验证两大核心展开,具体检测内容包括以下几个方面:
- 药物原形浓度测定:测定生物基质中活性药物成分的浓度,绘制血药浓度-时间曲线,计算峰浓度、达峰时间、曲线下面积等关键药代动力学参数。
- 活性代谢产物测定:对于前体药物或具有活性代谢产物的药物,需同时测定代谢物浓度,全面反映药物体内的暴露特征。
- 内源性物质干扰分析:评估生物基质中内源性成分对目标化合物测定的干扰程度,确保方法的专属性满足要求。
- 方法学验证项目:包括选择性、残留、定量下限、标准曲线与线性范围、准确度、精密度、基质效应、回收率、稀释完整性、稳定性等系统验证内容。
- 平行性考察:针对大分子药物或内源性物质类药物,评价稀释后样品与标准曲线的平行关系。
- 稳定性考察:包括室温稳定性、长期冻存稳定性、短期稳定性、冻融循环稳定性、储备液稳定性、全血稳定性及样品处理后稳定性等。
- 药代动力学参数计算:基于测定结果,采用非房室模型法计算半衰期、清除率、表观分布容积等参数,为生物等效性判定提供数据基础。
检测项目的设定需结合药物的性质、剂型特点、研究目的以及相关技术指导原则的要求,科学设计分析方案,确保测定结果能够真实反映药物在体内的动态变化过程。
检测方法
仿制药生物样本分析测定方法的选择取决于药物的分子量、极性、浓度水平、基质类型等多种因素。目前行业内主流的分析方法主要包括以下几类:
- 液相色谱-串联质谱法:当前小分子药物生物分析的首选方法,具有高灵敏度、高选择性、高通量的特点,能够适应复杂生物基质中痕量药物的准确定量,绝大多数仿制药生物等效性研究均采用该方法。
- 高效液相色谱法:配置紫外检测器、荧光检测器或二极管阵列检测器,适用于浓度较高、紫外吸收较强的药物测定,方法成本相对较低,操作简便。
- 气相色谱法与气相色谱-质谱联用法:适用于具有挥发性或经衍生化后可气化的药物及其代谢物的分析测定。
- 液相色谱-高分辨质谱法:主要用于代谢物鉴定、代谢途径研究以及方法开发阶段的快速筛查。
- 配体结合分析法:包括酶联免疫吸附测定、放射免疫分析等,适用于大分子药物如多肽、蛋白类药物的生物分析。
- 生物样品前处理方法:常用的前处理技术包括蛋白沉淀、液液萃取、固相萃取等,前处理方法的选择直接影响方法灵敏度与基质效应的消除效果。
无论采用何种分析手段,方法建立后均需开展全面的方法学验证,验证结果需满足相关技术指导原则中关于准确度、精密度、稳定性等指标的接受标准,方可用于正式样品的分析测定。整个分析过程需遵循预先制定的分析方案与标准操作规程,确保数据的可追溯性与可靠性。
检测仪器
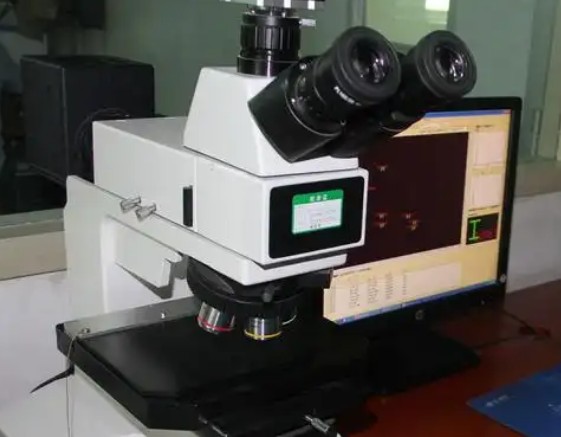
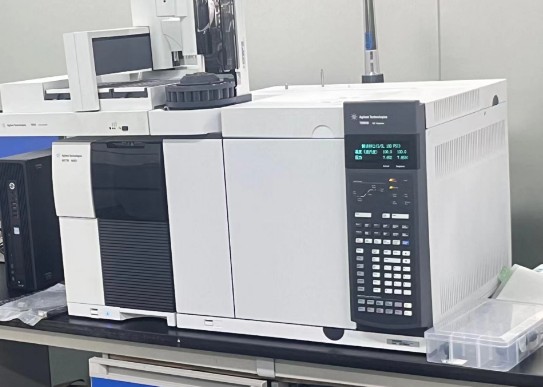
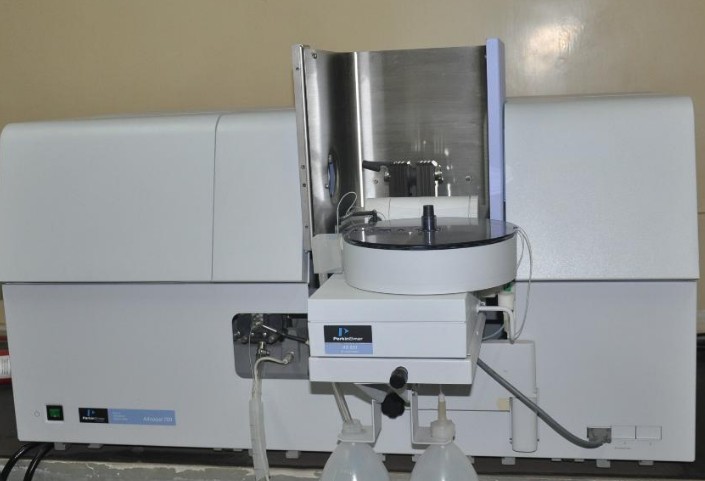
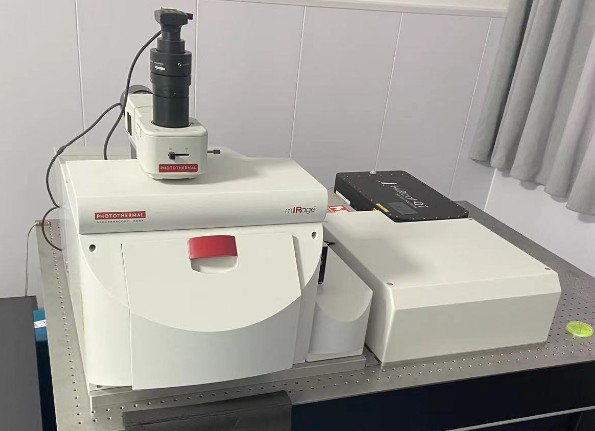
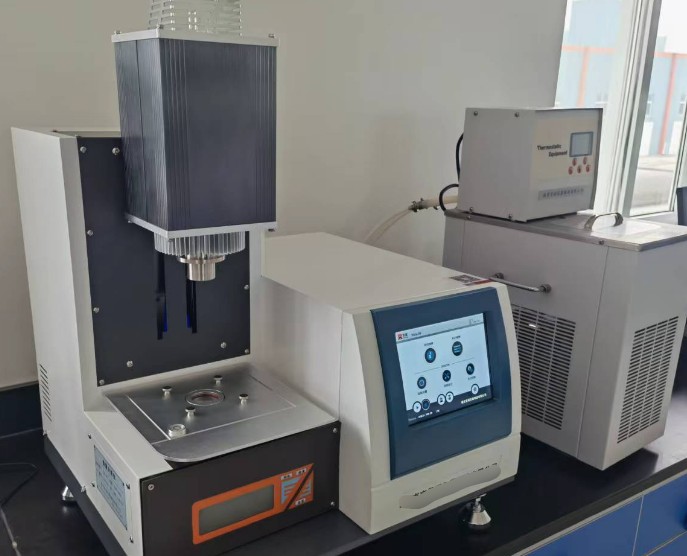
仿制药生物样本分析测定依托一系列高精尖分析仪器与辅助设备,主要仪器配置如下:
- 三重四极杆串联质谱仪:生物分析实验室的核心定量设备,配合电喷雾离子源使用,实现生物基质中目标化合物的高灵敏定量检测。
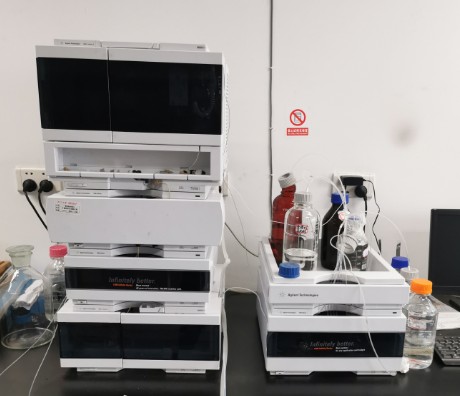
- 高效液相色谱仪:作为质谱检测器的前端分离系统,配备自动进样器、二元或四元梯度泵、柱温箱等模块,实现样品的自动化分离分析。
- 超高效液相色谱仪:采用小粒径填料色谱柱与低系统体积设计,显著缩短分析时间,提高分离效率与通量。
- 高分辨质谱仪:用于代谢产物鉴定与结构确证,在方法开发阶段发挥重要作用。
- 酶标仪与洗板机:配体结合分析法的关键设备,用于大分子药物的免疫分析测定。
- 样品前处理设备:包括自动固相萃取仪、氮吹仪、离心机、涡旋混合器、超声波清洗器等,保障样品前处理的规范性与重现性。
- 低温储存设备:超低温冰箱、医用冷藏箱、冷链运输箱等,用于生物样品的规范保存与转运。
- 数据采集与处理系统:色谱工作站、药代动力学计算软件等,实现原始数据的采集、积分、计算与归档管理。
所有分析仪器均需建立完善的使用日志、维护保养计划与期间核查程序,关键仪器设备需经过安装确认、运行确认与性能确认,确保仪器状态持续满足分析要求,从设备层面保障检测数据的准确可靠。
应用领域
仿制药生物样本分析测定技术在医药研发与临床评价领域具有广泛的应用价值,主要应用场景包括:
- 仿制药生物等效性研究:以受试制剂与参比制剂交叉给药的方式,通过测定血药浓度并比较主要药代动力学参数,评价两种制剂在吸收速度与程度上的一致性,是仿制药注册申报的核心研究内容。
- 药代动力学研究:描述药物在体内的吸收、分布、代谢与排泄全过程,为给药方案设计、剂型改进提供量化依据。
- 生物利用度评价:评估药物经血管外给药后吸收进入体循环的相对或绝对程度,比较不同剂型、不同给药途径的吸收差异。
- 剂量比例关系研究:考察不同剂量给药后药物体内暴露量与剂量之间的比例关系,支持药物线性动力学特征的判断。
- 食物影响研究:评估进食状态对药物吸收速度与程度的影响,为药品说明书中用药指导提供数据支持。
- 特殊人群药代动力学研究:针对肝功能不全、肾功能不全、老年、儿童等特殊人群开展药物体内过程研究,指导临床合理用药。
- 治疗药物监测:对临床治疗窗窄、个体差异大的药物进行血药浓度监测,实现个体化精准给药。
- 药物相互作用研究:考察联合用药条件下药物暴露量的变化,评估潜在相互作用风险。
随着仿制药一致性评价工作的持续推进,生物样本分析测定作为关键技术环节,其应用需求不断扩大,技术标准也日益提高,在保障公众用药安全有效方面发挥着越来越重要的作用。
常见问题
问题一:仿制药生物样本分析测定的检测周期是多久?
仿制药生物样本分析测定的检测周期一般为7-15个工作日。具体周期受多种因素影响:检测项目数量越多,方法开发与验证所需时间越长;样品数量直接决定仪器分析批次与数据处理的时长;方法复杂程度也是重要因素,小分子药物采用液质联用法通常周期较短,而大分子药物采用配体结合分析法则需更长的孵育与验证时间;若研究涉及多种基质或多种代谢物同时测定,周期也会相应延长。此外,如果客户有加急需求,实验室可通过优化排产安排、增加仪器批次等方式缩短周期,但需提前沟通确认。建议在项目启动前与检测机构充分讨论分析方案,以便合理安排时间计划。
问题二:仿制药生物样本分析测定的检测价格是多少?
仿制药生物样本分析测定的价格受多方面因素综合影响,无法一概而论。主要影响因素包括:检测项目的种类与数量,单纯的原形药物测定与同时测定多个代谢物的复杂方案在成本上有明显差异;所选用的分析方法不同,液质联用法、液相色谱法与配体结合分析法的成本结构各不相同;样品数量规模,分析批次的多少直接影响试剂耗材、标准品与仪器机时的投入;检测周期要求,加急服务通常需要额外的资源投入;此外,方法学验证的深度、报告的详细程度等也会对总体费用产生影响。有检测需求的客户可提供药物名称、样品类型、样本数量与研究目的等信息,联系专业检测机构进行技术沟通,获取针对性的详细报价方案。
问题三:仿制药生物样本分析测定对样品采集与保存有哪些要求?
生物样品的规范采集与保存是保证分析结果可靠的前提。采样方面,需严格按照方案规定的时间窗采集血样或尿样,准确记录实际采样时间,采血时应注意抗凝剂类型的选择与采血顺序;处理方面,血样采集后应在低温条件下尽快离心分离血浆,避免血细胞对药物的降解或吸附影响;保存方面,分装后的样品应储存于零下二十摄氏度或更低的低温环境中,并避免反复冻融,冻融次数一般不超过规定次数;运输方面,样品转运需采用冷链方式并全程监控温度,附随样品交接单确保信息完整可追溯。
问题四:仿制药生物样本分析测定的方法学验证包括哪些内容?
方法学验证是确保分析方法适用于生物样品测定的系统性评价过程,主要包括:选择性考察,证明基质中内源性物质与伴用药物不干扰目标物测定;残留评价,确保高浓度样品进样后不会对后续低浓度样品产生携带污染;标准曲线与定量范围的建立,至少包含六个浓度点并满足拟合接受标准;准确度与精密度考察,通过多个浓度水平的质控样品在多批次分析中的批内批间偏差与变异系数评价方法可靠性;基质效应、回收率与处理效率评价;稀释完整性验证;以及涵盖室温、长期冻存、冻融循环、自动进样器放置等多种条件下的稳定性考察。
问题五:仿制药生物样本分析测定如何保障数据的可靠性与可追溯性?
数据可靠性保障贯穿分析测定的全流程。首先,实验室建立完善的质量管理体系,所有操作依照标准操作规程执行;其次,样品接收、保存、分析、销毁全过程均有记录,样品链可完整追溯;分析过程采用随行质控样品进行批内监控,质控样品测定结果需满足预先设定的接受标准,否则该分析批数据作废重新分析;原始数据包括色谱图、积分参数、仪器日志等均按规定归档保存;数据处理与药代参数计算采用经过确认的软件系统,任何手动积分均有充分理由并留下记录;此外,实验室还会通过内部审计、人员培训与能力考核等手段持续保证数据质量。
问题六:基质效应是什么,如何在仿制药生物样本分析测定中评估与消除?
基质效应是指生物基质中的内源性成分或其他共存物质影响目标化合物离子化效率,导致测定结果偏差的现象,在液质联用分析中尤为常见。评估方法通常采用柱后灌注法或提取后添加法,通过计算基质因子及其变异系数来判断基质效应的严重程度,一般要求不同来源基质的基质因子归一化后的变异系数不超过既定标准。消除或降低基质效应的措施包括:优化色谱条件使目标物与基质成分充分分离、改进前处理方法如采用固相萃取替代简单蛋白沉淀、调整离子源参数、选择同位素内标进行校正、减小进样体积等,多手段结合可以有效控制基质效应对定量准确性的影响。
问题七:仿制药生物样本分析测定中内标物质的选择有哪些原则?
内标是用以校正样品前处理与仪器分析过程中误差的重要手段,其选择遵循以下原则:首选目标化合物的稳定性同位素内标,其化学性质与目标物几乎完全一致,能够最大程度补偿提取损失与离子化波动;若无法获得同位素内标,可选用与目标物结构类似的同类物,要求内标与目标物在提取回收率、色谱保留行为、质谱响应特性方面尽量接近;内标应与基质中内源性物质及伴用药物完全分离,不干扰目标物的定量;内标浓度需稳定加入且在标准曲线各浓度水平均能产生适宜的响应信号;同时内标溶液需具备良好的稳定性与均一性,确保在长期分析过程中持续发挥校正作用。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
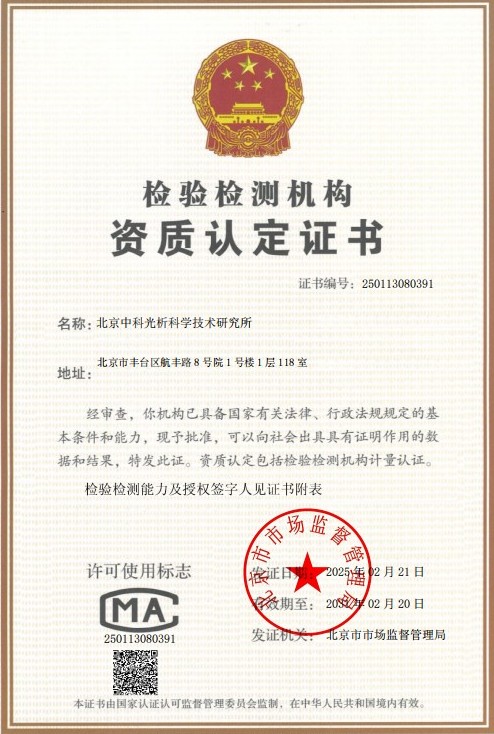 CMA计量认证证书
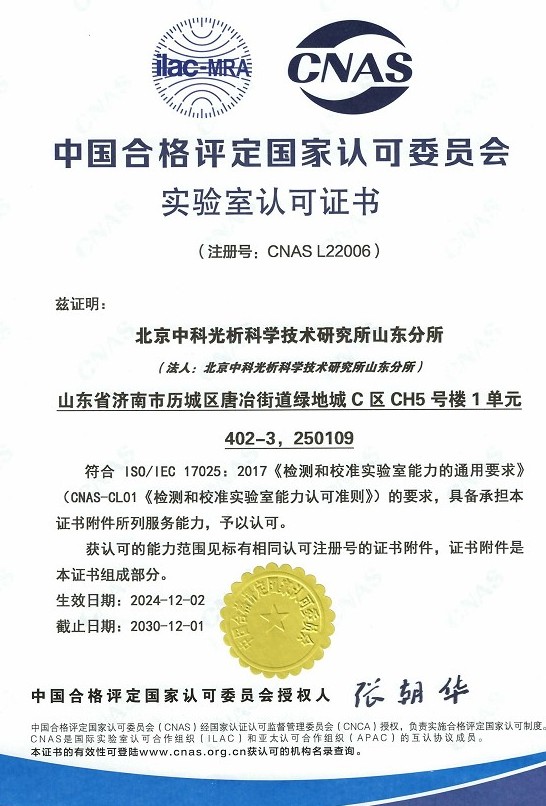 CNAS实验室认可证书
 ISO资质
 高新技术企业资质