技术概述
仿制药色谱数据处理分析是药物质量研究与质量控制体系中不可或缺的技术环节。仿制药在与原研药进行质量比对、开展一致性评价以及日常生产检验的过程中,会产生海量的色谱数据,包括高效液相色谱、气相色谱、色谱-质谱联用等多种技术平台获得的原始图谱。这些数据只有经过科学、规范、可追溯的处理与分析,才能转化为有意义的含量结果、杂质谱信息、溶出曲线特征等质量指标,进而支撑仿制药与参比制剂质量一致性的判断。
色谱数据处理分析的核心内容包括色谱峰识别与积分、基线校正、保留时间与峰面积重现性考察、标准曲线拟合与定量计算、系统适用性评价、杂质定性定量、方法学验证数据统计分析、溶出曲线相似性评价以及数据完整性管理等多个方面。整个处理过程需要遵循数据可靠性原则,即数据应具备可归属性、清晰性、同步性、原始性与准确性,确保每一张色谱图、每一次积分修改都有完整的审计追踪记录,任何人为删除或选择性使用数据的行为都被严格禁止。
对于仿制药而言,色谱数据处理分析还承担着与参比制剂进行横向比对的任务。例如杂质谱比对时,需要对仿制药与原研药的各杂质峰进行保留时间对齐、相对保留时间计算、相对校正因子确定与含量折算;溶出曲线比对时,需要按照相关技术指导原则计算相似因子,判断仿制药与参比制剂在不同溶出介质中的释放行为是否一致。因此,数据处理分析的质量直接影响仿制药注册申报的成功率与上市后的质量稳定性评价。
检测样品
仿制药色谱数据处理分析涉及的样品类型广泛,涵盖仿制药研发、注册与生产的各个阶段所产生的各类供试溶液与对照溶液,具体包括以下类别:
- 制剂成品:片剂、胶囊剂、注射剂、颗粒剂、乳膏剂、口服溶液剂等制剂样品的处理液;
- 原料药:仿制原料药的本体样品及其强制降解试验样品;
- 中间体与工艺控制样品:合成中间体、精制母液、反应液等;
- 参比制剂:用于质量一致性比对的对照样品;
- 溶出试验样品:不同时间点、不同溶出介质中采集的溶出液;
- 稳定性样品:影响因素试验、加速试验与长期试验条件下放置后取出的样品;
- 标准品与对照品:含量测定用对照品、杂质对照品、内标物质溶液;
- 包装材料浸提物与可提取物研究样品等。
不同类型的样品在色谱数据处理中采用不同的策略:制剂样品需要关注辅料干扰的排除与基质效应的评价,原料药样品重点关注工艺杂质与降解杂质,稳定性样品则需要进行不同时间点数据的趋势分析与比对,溶出样品需结合溶出行为特征进行曲线拟合与相似性计算。
检测项目
依托色谱技术平台,仿制药色谱数据处理分析可覆盖的主要检测项目如下:
- 含量测定:活性成分的含量计算与统计分析;
- 有关物质分析:单个杂质、总杂质的定性鉴别与定量测定,杂质谱比对与未知杂质研究;
- 溶出度与溶出曲线:多条溶出曲线测定及相似性评价;
- 残留溶剂:原料药及制剂中有机溶剂残留的测定与限度评价;
- 含量均匀度与装量差异数据的色谱支持;
- 基因毒性杂质与亚硝胺类杂质的痕量检测与数据分析;
- 手性对映体纯度分析:手性色谱方法下的对映异构体比例测定;
- 强制降解试验:酸、碱、氧化、高温、光照等条件下降解行为的色谱表征与物料平衡计算;
- 浸提物与可提取物的色谱筛查与定量;
- 方法学验证数据的统计学处理:专属性、线性与范围、准确度、精密度、检测限、定量限、耐用性等参数的计算与评价。
检测方法
仿制药色谱数据处理分析通常围绕以下技术路线展开。首先,根据样品的性质与检测目的选择合适的色谱模式:反相高效液相色谱是绝大多数有机药物含量测定与有关物质检查的首选方法;离子交换色谱适用于离子型化合物;气相色谱与顶空气相色谱主要用于残留溶剂测定;手性色谱用于对映体分离;色谱-质谱联用技术则用于痕量杂质筛查、未知杂质结构推测与确证。
在数据采集完成后,数据处理分析按照标准化流程进行:
- 色谱图审查:检查基线漂移、噪音水平、保留时间漂移、系统压力波动与异常峰形;
- 峰积分与再处理:依据既定积分参数进行自动积分,必要时按标准操作规程进行手动积分,并完整记录修改原因与过程;
- 系统适用性评价:计算理论板数、拖尾因子、分离度、重复进样峰面积相对标准偏差、保留时间重复性等指标,判断是否满足方法要求;
- 定量计算:采用外标法、内标法、标准曲线法或面积归一化法计算含量,杂质测定时可采用校正因子法或相对响应因子法折算;
- 结果复核与统计:对多批次、多时间点数据进行汇总、趋势分析与统计学评价,形成完整的分析报告。
方法验证数据的处理同样是色谱数据处理分析的重要组成部分。线性验证需要对系列浓度标准溶液的峰面积与浓度进行最小二乘回归,考察相关系数、截距与残差分布;精密度验证需计算重复性、中间精密度与重现性的相对标准偏差;准确度验证通过加样回收试验计算回收率及置信区间;检测限与定量限则依据信噪比法或响应值标准偏差与斜率法计算。
溶出曲线相似性评价需按照相关技术指导原则计算相似因子,通常当相似因子数值不小于50时,可判定受试制剂与参比制剂的溶出曲线相似;若受试制剂与参比制剂在规定时间内溶出均超过85%,也可直接判定溶出行为相似而无需计算。数据处理过程中还需注意取样时间点的选取规则、变异系数的计算以及异常数据的剔除依据。
在数据管理层面,现代色谱数据处理分析依托网络化色谱数据系统完成,所有原始数据、方法版本、积分参数、序列信息与审计追踪均需完整保存,确保申报资料中的结论与原始记录一一对应、真实可溯。
检测仪器
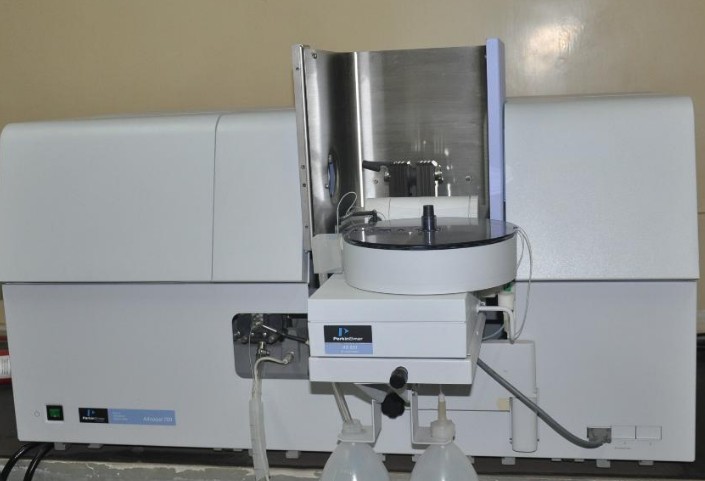
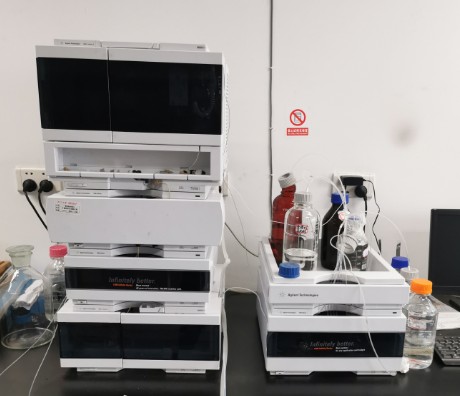
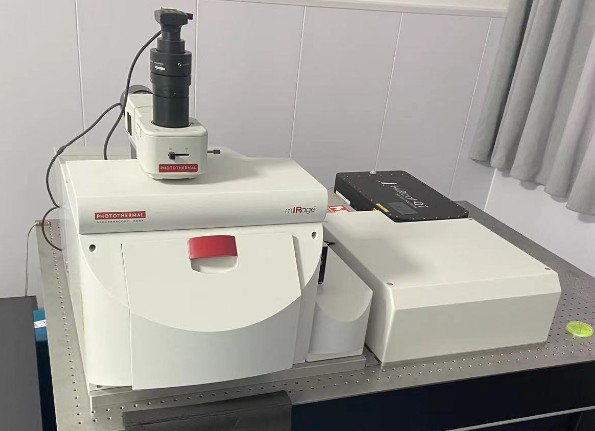
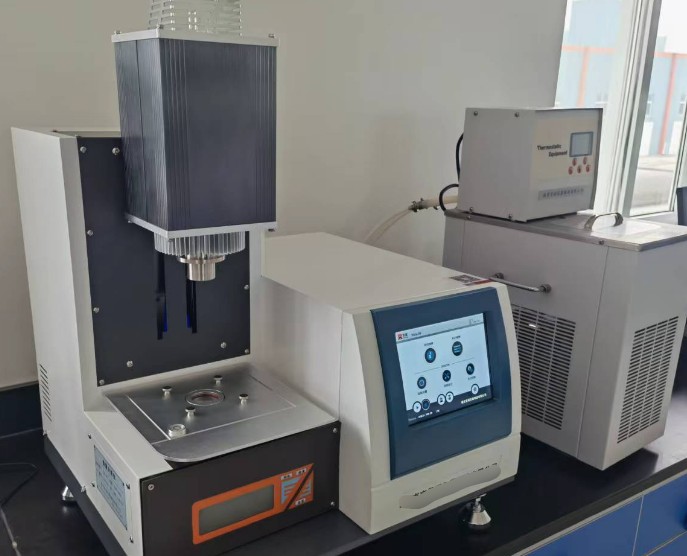
仿制药色谱数据处理分析的开展离不开高精度的色谱硬件与专业的数据处理软件系统,常用仪器设备包括:
- 高效液相色谱仪:配备四元梯度泵、自动进样器、柱温箱与紫外检测器或二极管阵列检测器;
- 超高效液相色谱仪:用于高分离度、高通量的杂质分析与快速方法开发;
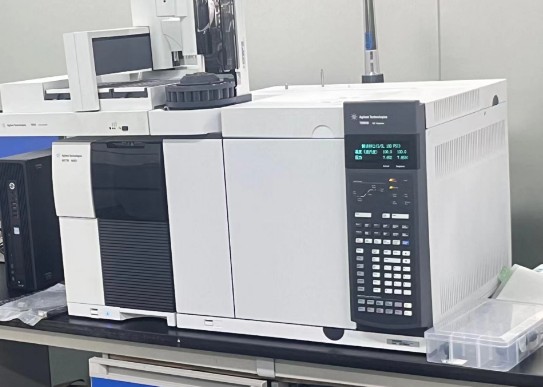
- 气相色谱仪:配备氢火焰离子化检测器、电子捕获检测器等,配合顶空进样器用于残留溶剂分析;
- 液相色谱-三重四极杆质谱联用仪:用于痕量杂质、基因毒性杂质与亚硝胺类物质的定性与定量;
- 气相色谱-质谱联用仪:用于挥发性杂质与浸提物的筛查确证;
- 高分辨液质联用仪:用于未知杂质结构的精确质量推测与裂解规律分析;
- 蒸发光散射检测器与示差折光检测器:用于无紫外吸收物质的通用型检测;
- 网络化色谱数据系统:承担数据采集、积分、计算、报告生成与审计追踪管理功能;
- 溶出仪与配套自动取样装置:用于多条溶出曲线样品的采集;
- 辅助设备:分析天平、超声波提取器、离心机、pH计、恒温恒湿箱等样品前处理与稳定性考察设备。
应用领域
仿制药色谱数据处理分析的应用贯穿药品全生命周期,主要包括以下领域:
- 仿制药质量一致性评价:仿制药与参比制剂的杂质谱比对、多条溶出曲线相似性判定与质量指标对标;
- 仿制药注册申报:为申报资料提供含量测定、有关物质、残留溶剂、溶出度等质量控制部分的数据支持;
- 处方与工艺开发:通过色谱数据评价不同处方组成、不同工艺参数对产品质量的影响,支持处方筛选与工艺优化决策;
- 方法开发、验证与转移:新建色谱方法的开发确认、验证数据的统计分析以及不同实验室之间方法转移的可比性评价;
- 稳定性研究:影响因素试验、加速与长期试验中杂质增长趋势与含量变化的色谱数据评价,为货架期确定提供依据;
- 生产过程质量控制:原料、中间体、成品的日常检验与批数据分析,异常数据调查与超标结果处理;
- 变更研究:原料药来源变更、处方工艺变更、包装变更后的质量比对研究;
- 药典符合性研究:各国药典通则与品种正文项下色谱方法的适用性考察与结果判定。
常见问题
问题一:仿制药色谱数据处理分析的检测周期是多久?
仿制药色谱数据处理分析的检测周期一般为7-15个工作日。具体周期受多方面因素影响:检测项目的数量与类型是首要因素,若仅进行单项含量测定,周期较短;若涉及有关物质、残留溶剂、多条溶出曲线比对及方法学验证等综合性项目,周期会相应延长。样品数量与批次规模也会影响进度,多批次、多时间点的稳定性样品数据处理工作量较大。此外,方法复杂程度(是否需要色谱-质谱联用确证、是否需要开发新方法)、数据审核层级以及是否需要加急处理等都会对最终交付时间造成影响。如遇项目周期紧张的情况,可与检测机构提前沟通安排优先排期,以获得更快的数据处理与报告出具服务。
问题二:仿制药色谱数据处理分析的检测价格是多少?
仿制药色谱数据处理分析的费用没有统一标准,需要根据具体委托情况评估。影响价格的主要因素包括:检测项目的种类与数量,例如单纯的含量测定与包含杂质谱表征、溶出曲线比对、方法学验证在内的综合性研究,其工作量和技术投入差异较大;所采用的检测方法与仪器平台,常规液相色谱分析与需要色谱-质谱联用、高分辨质谱参与的痕量分析在成本上存在明显差别;样品数量与批次规模;数据处理分析的深度要求,如是否需要完整的方法验证数据统计、是否需要出具符合申报要求的研究报告;以及检测周期的安排,加急服务通常会产生额外费用。建议在委托前明确检测需求与技术方案,与检测机构详细沟通后获取针对性报价。
问题三:色谱数据处理中可以随意进行手动积分吗?
不可以。手动积分必须受到严格管控,通常只能在标准操作规程明确规定的情形下进行,例如基线漂移导致自动积分明显错误、主峰与相邻杂质峰未能有效分离、溶剂峰或空气峰干扰等。每次手动积分都必须记录修改原因、修改内容、操作人与复核人,并保留原始自动积分结果以供比对。严禁为了使结果符合质量标准而反复调整积分参数或选择性积分,此类行为属于数据可靠性违规。规范的做法是建立积分参数清单并随方法固定下来,任何积分方式的变更均需经过审批与科学论证。
问题四:系统适用性试验不满足要求时该如何处理?
系统适用性试验是每次色谱分析前的强制性检查,若理论板数、拖尾因子、分离度或重复进样精密度等指标不满足方法要求,说明色谱系统当前状态不适合进行样品测定,所得数据无效,不得继续报出结果。处理时应从系统各要素逐项排查:检查色谱柱是否污染、柱效衰减或安装不当,流动相配制是否正确、脱气是否充分,仪器泵压力与进样器状态是否正常,对照品溶液配制是否准确,柱温与流速设置是否符合方法要求。排除故障并确认系统适用性通过后,方可重新进样测定样品,同时应在原始记录中完整记载偏差调查过程。
问题五:仿制药色谱数据处理分析中数据完整性有哪些基本要求?
数据完整性要求贯穿色谱数据处理的全过程,核心可概括为可归属性、清晰可溯性、同步性、原始性与准确性。具体而言:所有原始数据包括废弃的试进样数据都必须完整保留,不得删除或选择性上报;审计追踪功能必须开启,记录何人何时对数据进行了何种操作及原因;不得使用未经批准的简化版或试用版软件处理正式数据;不得共享账号或代替他人签名;纸质记录与电子记录需保持一致并妥善归档;出现异常数据时应启动调查程序,查明原因后按流程处置,不得擅自重新进样覆盖原数据。良好的数据完整性管理既是合规的基本要求,也是保证分析结论可信的前提。
问题六:溶出曲线相似性计算时需要注意哪些数据处理细节?
溶出曲线相似性评价的常见方式是计算相似因子,计算时应注意以下细节:一是取样时间点一般不少于三个,且两条曲线应采用相同的时间点;二是通常应剔除溶出量超过85%之后的时间点,因为高溶出阶段对差异的区分能力下降;三是当受试与参比制剂在15分钟内溶出均达到85%以上时,可直接判定溶出行为相似,无需计算;四是早期时间点溶出结果的变异系数应符合相关指导原则的限度要求,超出时需增加取样平行样或分析原因;五是溶出量一般需要进行介质体积、稀释倍数与标示量的折算,计算过程应双人复核,确保曲线数据准确可靠。
问题七:仿制药与参比制剂进行杂质谱比对时,数据处理应注意什么?
杂质谱比对是仿制药质量研究的关键环节,数据处理时应重点关注:首先,两份样品应尽量在相同色谱条件下、同一序列中进样,以保证保留时间可直接对齐,必要时采用相对保留时间进行峰位匹配;其次,对于含量超过鉴定限度的杂质,应结合二极管阵列光谱信息与质谱数据尽可能明确结构,并与参比制剂中的对应杂质进行来源一致性分析;第三,定量时优先采用杂质对照品外标法,无法获得对照品时可采用相对校正因子法或主成分自身对照法,并说明依据;第四,应关注仿制药中是否存在参比制剂中未出现的新杂质,若存在需评估其来源与安全性,必要时进行安全性论证;最后,杂质结果的报告应注明报告限、鉴定限与拟定限度,确保数据处理结论满足相关技术指导原则的要求。
旗下实验室资质
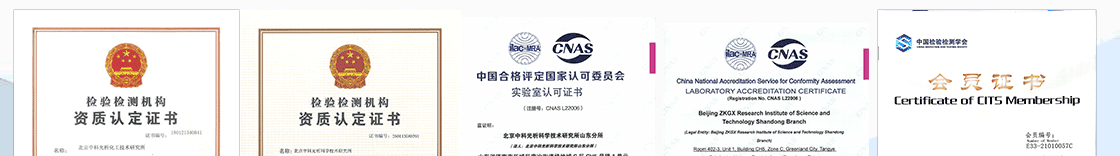
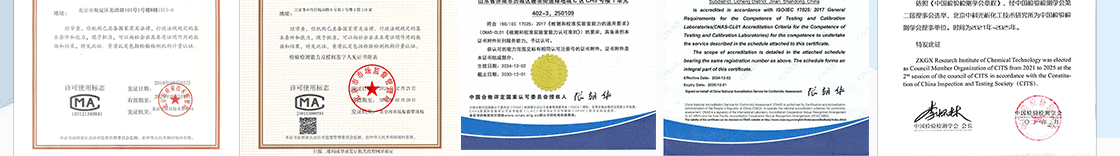
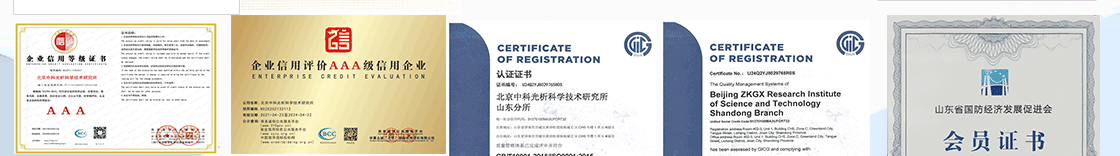
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
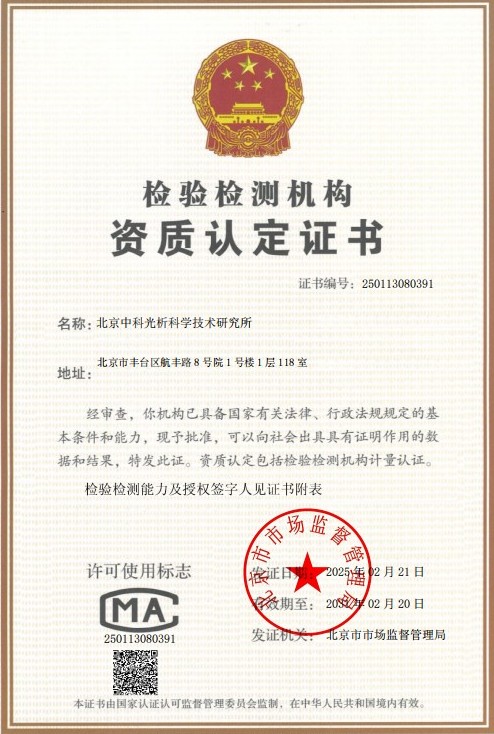 CMA计量认证证书
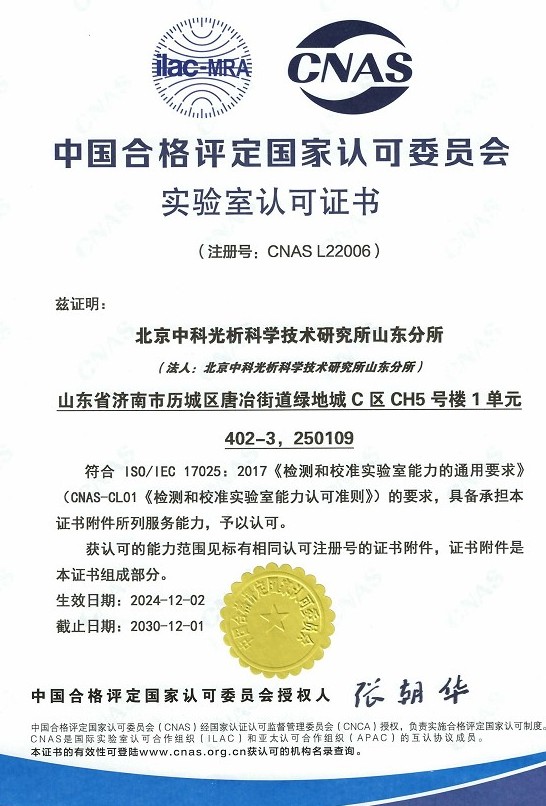 CNAS实验室认可证书
 ISO资质
 高新技术企业资质