技术概述
环氧乙烷(Ethylene Oxide,简称EO或ETO)是一种广谱、高效、低温灭菌剂,能够在较低温度下杀灭包括细菌芽孢在内的各类微生物,因此被广泛用于一次性使用医疗器械、高分子材料制品以及对热和湿度敏感产品的灭菌处理。然而,环氧乙烷本身具有毒性、刺激性和致敏性,长期接触还可能对人体产生致癌等潜在危害。医疗器械在经过环氧乙烷灭菌后,其材料内部和包装中不可避免地会残留一定量的环氧乙烷及其反应产物,如2-氯乙醇(ECH)和乙二醇(EG)。若残留量超过安全限值,这些残留物可能在使用过程中通过接触、浸提等途径进入人体,对患者健康构成威胁。
医疗器械ETO残留量测试正是针对这一问题开展的专业检测活动,其核心目标是定量测定医疗器械经环氧乙烷灭菌后产品上残留的环氧乙烷及相关化合物的含量,判断其是否符合相关标准规定的可接受限值,为产品的安全放行、注册申报和质量控制提供科学依据。目前国内外主要依据GB/T 16886.7《医疗器械生物学评价 第7部分:环氧乙烷灭菌残留量》和ISO 10993-7等标准开展评价,限量要求与器械和人体的接触时间密切相关:接触时间越长的器械,其允许的残留量越低。例如,对于接触时间不超过24小时的有限接触器械,标准规定环氧乙烷残留量一般不得超过4mg,2-氯乙醇不得超过9mg;对于长期接触和持久接触器械,限量则更为严格。
通过系统的ETO残留量测试,生产企业可以优化灭菌工艺和解析(通风)条件,确定合理的解析时间,确保产品在出厂时残留物已降至安全水平,从而实现灭菌效果与使用安全的平衡统一。
检测样品
凡采用环氧乙烷灭菌的医疗器械原则上都应进行残留量检测,常见检测样品包括但不限于以下几类:
- 一次性使用输液器、输血器、注射器、静脉留置针等输注类器具;
- 各类医用导管,如中心静脉导管、外周静脉导管、导尿管、气管插管、引流管等;
- 医用敷料类产品,如脱脂棉纱布、创可贴、绷带、医用敷贴、手术巾等;
- 体外循环及血液净化产品,如透析器、血路管、氧合器、血浆分离器等;
- 植入类及介入类器械,如人工晶状体、疝修补片、吻合器、可吸收缝合线等;
- 医用防护产品,如医用防护服、医用口罩、手术衣、灭菌包装材料等;
- 医用高分子制品,如药液过滤器、给药器、采样器、雾化器组件等。
送检样品应取自灭菌批中有代表性的产品,通常建议连同原始初级包装一并寄送,以保持灭菌后的真实残留状态;样品在运输过程中应避免高温暴晒和挤压破损,以免残留物挥发损失影响结果准确性。
检测项目
医疗器械ETO残留量测试的主要检测项目如下:
- 环氧乙烷(EO)残留量:测定产品上残留的环氧乙烷总量,是最核心的检测项目;
- 2-氯乙醇(ECH)残留量:环氧乙烷与含氯物质反应生成的副产物,具有一定毒性,需同步控制;
- 乙二醇(EG)残留量:环氧乙烷的水解产物,部分评价体系中要求予以关注;
- 模拟使用浸提残留量:模拟产品临床实际使用状态,评价患者实际可能接触到的残留水平;
- 极限浸提残留量:通过强化浸提条件将残留物尽可能完全释放,用于评估产品残留总量;
- 解析曲线研究:通过不同解析时间点的连续取样测试,确定产品达到安全残留水平所需的解析周期。
根据产品的预期用途和接触时间类别(有限接触、长期接触、持久接触),上述项目可单独开展,也可组合进行,以全面评价产品的残留安全性。
检测方法
目前医疗器械ETO残留量测试的主流方法是顶空气相色谱法,其具体流程和要点如下:
1. 样品制备与浸提:按照标准要求截取样品或整件称量,以水为浸提介质,采用模拟使用浸提法或极限浸提法对样品进行处理。模拟使用浸提法是模拟产品临床使用中最不利情形下的浸提条件;极限浸提法则采用更高的温度和更长的浸提时间,使残留物尽可能完全溶出,两者分别服务于不同的评价目的。
2. 顶空平衡:将浸提液置于顶空瓶中,在规定温度下恒温平衡一定时间,使挥发性的环氧乙烷在气液两相间达到分配平衡,随后取上部气体注入气相色谱分析。
3. 色谱分析:采用配备氢火焰离子化检测器(FID)的气相色谱仪进行分离测定,以标准曲线法(外标法)定量,依次测定标准系列和样品浸提液中目标组分的峰面积,计算残留浓度。
4. 结果计算与评价:结合样品质量、浸提液体积等因素计算每套(件)产品中EO、ECH等残留量的绝对值,对照GB/T 16886.7(ISO 10993-7)中按接触时间划分的可接受限值进行合格性判定。
对于残留物组成复杂、存在干扰峰或需要对微量组分进行确证的样品,可采用气相色谱-质谱联用法(GC-MS)进行分析,以提高定性和定量的可靠性。此外,早期使用的比色法因灵敏度低、操作繁琐,目前已较少采用,逐步被顶空气相色谱法取代。
检测仪器
开展ETO残留量测试需要配置完善的仪器设备体系,主要包括:
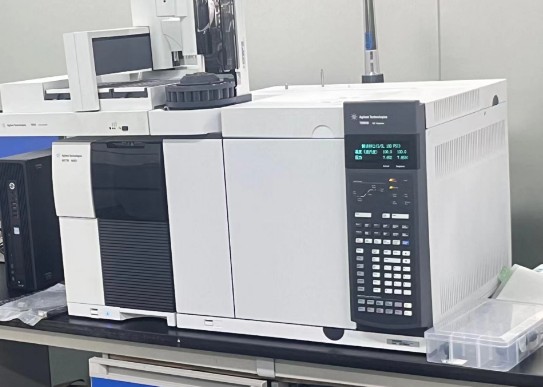
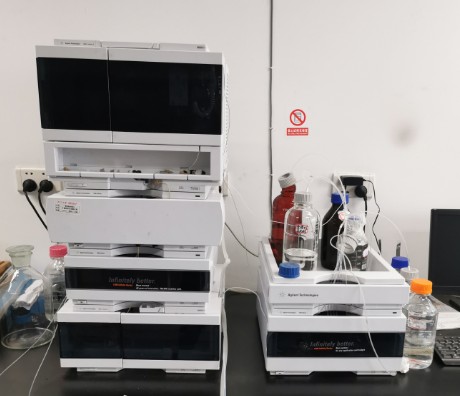
- 气相色谱仪(配FID检测器):分离和定量环氧乙烷、2-氯乙醇等目标物的主力分析设备;
- 静态顶空进样器:实现样品中挥发性残留物的自动富集与进样,提高检测灵敏度与重现性;
- 气相色谱-质谱联用仪(GC-MS):用于复杂基质样品的确证分析和痕量检测;
- 万分之一电子天平:精确称量样品质量,保证定量计算的准确性;
- 恒温水浴锅、恒温培养箱:为浸提和顶空平衡提供稳定可控的温度条件;
- 顶空瓶、密封盖、微量进样器、移液器、容量瓶等前处理器材;
- 色谱工作站及数据处理软件:完成峰识别、标准曲线拟合和结果计算。
所有仪器均需定期校准并开展期间核查,确保量值准确可靠;检测过程需辅以标准曲线、空白对照、平行样等质控手段,全面保障数据质量。
应用领域
医疗器械ETO残留量测试的应用场景十分广泛,主要体现在以下方面:
- 生产企业质量控制:用于灭菌批放行检验、解析时间验证以及灭菌工艺变更后的再确认;
- 产品注册与合规评价:作为医疗器械生物学评价的重要组成部分,为产品注册申报提供残留量安全性证据;
- 委托灭菌服务:灭菌服务商通过残留测试帮助客户确认解析效果,确定产品的可放行时间;
- 医疗机构采购把关:医院对入库的环氧乙烷灭菌产品进行残留抽检,保障临床使用安全;
- 市场监管与抽验:支撑监管部门开展产品质量监督抽查和市场风险监测;
- 科研与工艺优化:为新型材料、新型包装的选型以及解析工艺参数优化提供数据支持。
常见问题
问题一:医疗器械ETO残留量测试的检测周期是多久?
一般情况下,医疗器械ETO残留量测试的检测周期为7-15个工作日。实际周期受多方面因素影响:检测项目数量越多(如同时测定EO和ECH或开展解析曲线研究),周期相应延长;样品数量大、批次多时,前处理和上机分析耗时增加;方法复杂程度也有影响,常规顶空气相色谱法较快,若需采用质谱确证或遇到干扰峰需重新优化条件,则需更多时间。此外,如客户有紧急需求,可与检测机构沟通安排加急处理,在保证数据质量的前提下缩短报告交付时间。
问题二:医疗器械ETO残留量测试的检测价格是多少?
医疗器械ETO残留量测试的费用因具体检测需求不同而存在差异,主要影响因素包括:检测项目的数量(仅测环氧乙烷还是同时测定2-氯乙醇、乙二醇等)、所采用的检测方法、送检样品的数量和批次、是否需要开展解析曲线等多时间点研究,以及客户对检测周期的要求(常规或加急)等。不同服务方案的检测内容和工作量差别较大,建议在送检前与检测机构充分沟通检测需求,由专业人员根据实际情况评估并提供相应的报价方案。
问题三:什么是ETO残留?为什么环氧乙烷灭菌的产品需要检测残留量?
ETO残留是指医疗器械经环氧乙烷灭菌后,残留在产品材料内部、表面或包装上的环氧乙烷及其反应产物(如2-氯乙醇、乙二醇)。环氧乙烷具有急性和慢性毒性,2-氯乙醇同样对人体有害。灭菌后的产品如果未经充分解析就投入使用,残留物可能迁移进入患者体内,引起刺激、过敏甚至更严重的健康风险。因此,灭菌效果必须与残留控制并重,通过残留量测试确认产品残留水平低于安全限值后方可放行使用。
问题四:ETO残留量的限值标准是如何规定的?
依据GB/T 16886.7(对应ISO 10993-7)标准,环氧乙烷灭菌残留量的可接受限值与医疗器械和人体的接触时间密切相关,接触时间分为有限接触(不超过24小时)、长期接触(24小时至30天)和持久接触(超过30天)三类,接触时间越长,允许的残留量越低。以有限接触器械为例,单件产品环氧乙烷残留量一般不超过4mg、2-氯乙醇不超过9mg;长期接触和持久接触器械的限值更为严格。具体判定时还需结合产品的预期用途、单次使用数量等综合评估。
问题五:送检样品有哪些要求?如何保证测试结果准确?
送检样品应从环氧乙烷灭菌批中随机抽取有代表性的产品,建议连同完整初级包装一起寄送,样品数量应满足标准对取样量的要求。样品在运输和储存过程中应避免高温、暴晒和包装破损,因为环氧乙烷易挥发,条件不当会导致残留量损失、结果偏低。检测机构在收样后会尽快安排测试,并在检测中通过标准曲线、空白试验、平行样等质控手段确保数据的准确性和可重复性。
问题六:模拟使用浸提和极限浸提有什么区别?应该如何选择?
模拟使用浸提法是模拟产品在临床实际使用中最不利情形下的浸提条件(如浸提温度、时间、浸提介质用量按实际使用状态确定),其结果反映患者实际可能接触到的残留量,多用于产品的放行检验和安全性评价;极限浸提法采用更苛刻的温度和时间条件,将残留物尽可能全部溶出,测得的是产品残留的总量,常用于灭菌验证和残留控制研究。选择哪种方法应根据评价目的、产品特点和标准要求确定,必要时两者结合进行,以全面评估残留风险。
问题七:如果检测发现ETO残留量超标,应该如何处理?
残留量超标说明产品的解析不充分或工艺存在问题,可从以下几方面整改:一是延长解析(通风)时间或优化解析环境的温度、换气次数,促进残留物挥发散失;二是调整灭菌柜内装载方式并改善包装材料的透气性,有利于环氧乙烷的排出;三是评估产品材料对环氧乙烷的吸附特性,必要时更换吸附性较低的材料或透气性更好的包装。整改后应重新取样检测,直至残留水平稳定低于标准限值,并对解析工艺进行验证固化,确保后续批次产品持续满足要求。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
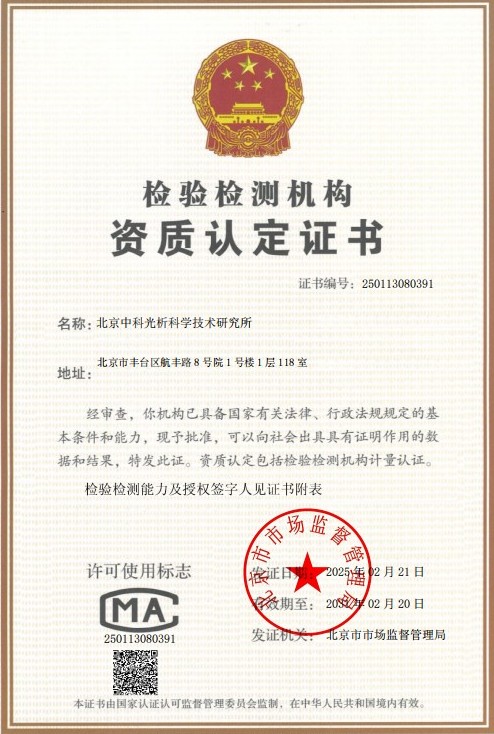 CMA计量认证证书
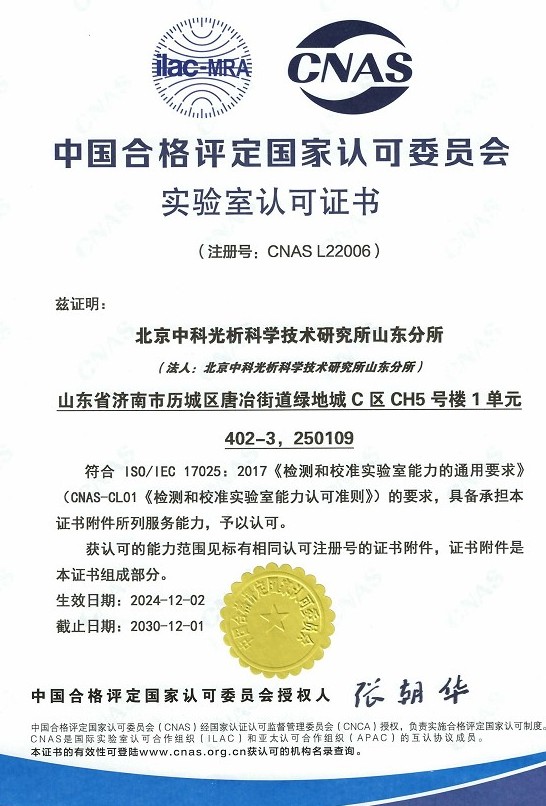 CNAS实验室认可证书
 ISO资质
 高新技术企业资质