技术概述
化学品致突变测试是一类用于评价化学物质是否具有诱发生物体遗传物质损伤或基因突变能力的专项检测技术,属于遗传毒理学研究的核心内容。突变是指生物体遗传物质在结构和功能上发生的可遗传性改变,包括基因突变、染色体畸变和染色体数目改变等多种类型。具有致突变作用的化学品可能对人体生殖细胞或体细胞造成遗传损伤,进而增加肿瘤、遗传性疾病以及不良生殖结局的发生风险,因此致突变性是化学品危害识别与安全性评价中不可忽视的关键指标。
在化学品的生命周期管理中,致突变性评价具有重要的法规意义。国际上通行的全球化学品统一分类和标签制度(GHS)将生殖细胞致突变性列为独立的危害类别;我国新化学物质环境管理登记、农药登记、化妆品原料安全评估、药品非临床安全性研究等法规体系,均要求提交相应的致突变性评价数据。通过科学的测试组合,可以系统识别化学物质的遗传毒性危害,为后续的风险分类、标签警示和暴露控制提供科学依据。
目前,致突变评价普遍采用“体外试验与体内试验相结合、不同遗传学终点互补”的组合策略。体外试验具有快速、灵敏、通量高的特点,常用于初步筛查;体内试验则能够真实反映化学物质在整体动物体内的吸收、分布、代谢和排泄过程,可作为体外阳性结果的进一步确认手段。两者相互补充,共同构成完整、可靠的证据链。
检测样品
化学品致突变测试适用的样品范围广泛,涵盖了工业、农业、医药、日化等多个领域的化学物质,主要包括以下类别:
- 工业化学品:如溶剂、表面活性剂、染料中间体、催化剂、单体、助剂等;
- 新化学物质:拟申请环境管理登记的新化学物质及其结构类似物;
- 农药原药与制剂:杀虫剂、杀菌剂、除草剂及植物生长调节剂等;
- 医药原料药与中间体:候选药物、原料药及合成中间体;
- 化妆品原料:防腐剂、色素、香精香料、防晒剂及各类功效成分;
- 食品相关物质:食品添加剂、食品接触材料提取物、新食品原料等;
- 消毒产品:消毒剂有效成分及其配方产品;
- 其他新型材料:高分子材料、纳米材料、植物提取物、发酵产物等。
送检样品一般要求提供足量、均匀、具有代表性的受试物,并附具成分组成、纯度、稳定性、溶解性等基础信息,以便实验室科学设计试验方案,确定合适的溶剂、染毒浓度范围及代谢活化条件,从而提高试验的成功率与结果的可靠性。
检测项目
根据遗传学终点的不同,化学品致突变测试的常见检测项目可以分为基因突变、染色体损伤及DNA损伤三大类:
- 细菌回复突变试验(Ames试验):检测受试物能否诱导鼠伤寒沙门氏菌或大肠杆菌发生回复突变,是基因突变筛查中应用最广泛的经典方法;
- 体外哺乳动物细胞染色体畸变试验:评价受试物对体外培养细胞染色体结构异常的诱发作用;
- 体外微核试验:检测细胞质中微核的形成情况,反映染色体断裂或整条染色体的丢失;
- 体内微核试验:通过啮齿类动物骨髓或外周血红细胞微核率,评价整体动物体内的染色体损伤效应;
- 哺乳动物细胞基因突变试验:包括TK基因突变试验(小鼠淋巴瘤试验)和HPRT基因突变试验,检测特定基因位点的正向突变;
- 姐妹染色单体交换试验(SCE):分析染色单体之间物质交换的频率变化;
- 单细胞凝胶电泳试验(彗星试验):检测单个细胞水平的DNA链断裂损伤;
- 精子畸形试验:评价受试物对雄性生殖细胞形态与遗传物质的致突变影响;
- 显性致死试验:检测受试物对生殖细胞诱发的遗传性致死效应。
在实际评价中,通常根据法规要求和受试物特性选择由三项试验组成的标准组合,例如“细菌回复突变试验+体外染色体畸变试验+体内微核试验”,必要时再增加其他遗传学终点的试验予以补充,以实现对致突变风险的全面评估。
检测方法
化学品致突变测试的方法学主要参照经济合作与发展组织(OECD)试验指南以及我国相关国家标准和行业标准建立,常见方法及对应依据包括:
- Ames试验:参照OECD TG 471及相关国家标准,采用平板掺入法或预培养法,在加与不加代谢活化系统(S9混合液)的条件下进行,常用菌株包括TA97、TA98、TA100、TA102、TA1535或WP2uvrA等;
- 体外哺乳动物细胞染色体畸变试验:参照OECD TG 473,常用中国仓鼠肺细胞(CHL)、中国仓鼠卵巢细胞(CHO)或人外周血淋巴细胞,通过分析中期分裂相细胞的染色体断裂、缺失、易位等畸变类型进行结果判定;
- 体内啮齿类动物微核试验:参照OECD TG 474,通常选用小鼠或大鼠,采用合适的给药与采样方案,观察骨髓嗜多染红细胞或外周血网织红细胞的微核发生率;
- 哺乳动物细胞基因突变试验:参照OECD TG 476或TG 490,利用L5178Y tk+/−细胞或CHO/HPRT检测体系,通过突变克隆的筛选与计数计算突变频率;
- 碱性彗星试验:参照OECD TG 489,对动物组织或培养细胞进行凝胶电泳,通过彗星尾矩、尾部DNA含量等参数定量DNA迁移程度;
- 精子畸形试验:参照相关国家标准与行业规范,观察附睾精子头部、尾部形态异常的比例变化。
试验过程中均需设置阴性对照、溶剂对照和阳性对照,以保证试验系统的敏感性、特异性和可靠性;同时应开展剂量范围预试验确定细胞毒性水平,合理设置剂量组间距,并遵循良好的实验室操作规范,确保检测数据科学、准确、可重复。
检测仪器
致突变测试涉及微生物学、细胞生物学和分子生物学多学科技术平台,实验室常用的主要仪器设备包括:
- 二级生物安全柜:为试验菌株传代、细胞接种等无菌操作提供洁净安全的实验环境;
- 恒温振荡培养箱与生化培养箱:用于试验菌株的增菌培养及平板的定点倒置培养;
- 二氧化碳培养箱:维持哺乳动物细胞培养所需的温度、湿度和气体环境;
- 倒置生物显微镜与荧光显微镜:用于细胞形态观察、分裂相寻找及微核、彗星图像的捕获分析;
- 自动菌落计数器:快速、客观地统计回复突变菌落数量,减少人为误差;
- 流式细胞仪:用于基于流式平台的外周血网织红细胞微核自动化分析,大幅提升检测通量;
- 酶标仪与多功能读板系统:用于细胞活力测定与细胞毒性评价;
- 低温冰箱与超低温储存设备:保障受试物、试验菌株、血清及细胞系的稳定保存;
- 高压蒸汽灭菌器、高速离心机、电子天平、涡旋混匀器等常规设备:支撑样品前处理与试验全流程操作。
应用领域
化学品致突变测试数据在多个行业和监管场景中具有广泛的应用价值:
- 新化学物质登记:为境内新化学物质环境管理登记提供危害识别的关键数据支撑;
- 农药与兽药登记:作为原药毒理学资料的重要组成部分,用于评估产品的遗传安全性;
- 药品开发:在创新药物非临床安全性评价中开展遗传毒性标准组合试验,支撑临床试验申报;
- 化妆品与日化产品:支持原料的安全性风险评估、配方筛选及上市后安全监测;
- 食品与食品接触材料:用于食品添加剂、新食品原料及包装材料迁移物的安全性评价;
- 工业化学品分类与标签:为GHS框架下生殖细胞致突变性分类及危险公示提供判定依据;
- 科研与产品研发:比较不同结构类似物的遗传毒性谱,指导分子结构改造与绿色替代品开发;
- 环境与健康风险评估:为污染物暴露人群的健康风险分析提供基础毒理学证据。
常见问题
问题一:化学品致突变测试的检测周期是多久?
一般情况下,化学品致突变测试的检测周期为7-15个工作日。具体周期会受到多种因素的影响:一是检测项目的数量与组合方式,单项Ames试验耗时相对较短,而包含体内试验的标准组合则需要更长周期;二是样品数量与批次安排,多个样品集中送检时可能需要排队测试;三是方法本身的复杂程度,例如体内微核试验涉及动物染毒和采样观察周期,整体耗时较长;四是若出现临界结果需要重复试验或补充试验,也会延长交付时间。如果企业有紧迫的申报节点,建议提前与检测机构沟通,确认是否可以安排加急处理,并为报告审核和数据整理预留充足时间。
问题二:化学品致突变测试的检测价格是多少?
化学品致突变测试的费用因多种因素而存在差异,无法一概而论。主要影响因素包括:所选检测项目的种类和数量,单项筛查试验与多项组合试验的费用明显不同;所采用的检测方法,体外试验与体内试验涉及的技术平台、动物及耗材成本差别较大;样品的数量与理化性质,如受试物溶解性差、需要特殊溶剂处理时,前处理成本会相应增加;检测周期要求,加急服务通常会产生额外费用;此外,报告用途不同(内部研发参考或官方申报),对数据深度和报告格式的要求也会影响整体投入。建议在委托检测前,向检测机构详细说明检测目的、样品信息和时间要求,由专业人员出具针对性的检测方案后获取准确报价。
问题三:什么是致突变性?它与致癌性有什么关系?
致突变性是指化学物质引起生物体遗传物质发生可遗传改变的能力,包括基因水平的碱基置换、移码突变,以及染色体水平的断裂、缺失、易位和数目异常等。突变如果发生在体细胞,可能启动或促进肿瘤的发生发展;如果发生在生殖细胞,则可能传递给后代,导致遗传性疾病或不良妊娠结局。大量研究表明,多数遗传毒性致癌物同时具有致突变作用,因此致突变测试常被作为致癌性筛查的短期替代手段。但两者并不完全等同,致突变测试阳性提示需要进一步开展致癌性评估,而不能直接等同于致癌结论。
问题四:标准组合试验一般包括哪些项目?
通行的遗传毒性标准组合通常包括三项核心试验:一是细菌回复突变试验(Ames试验),覆盖基因突变终点;二是体外哺乳动物细胞染色体畸变试验或体外微核试验,覆盖染色体损伤终点;三是体内啮齿类动物微核试验,用于确认体外试验结果在整体动物体内的可重复性。根据受试物的用途和具体法规要求,还可以增加TK基因突变试验、彗星试验或转基因动物致突变试验等,进一步补充遗传学终点的覆盖面,形成更加完整的评价证据链。
问题五:体外试验和体内试验各有什么特点?
体外试验是在培养的细菌或哺乳动物细胞体系中进行的,具有周期短、成本相对较低、灵敏度高的优势,适合大规模初筛和结构类似物的快速比较,但其代谢能力与整体动物存在差异,可能出现假阳性或假阴性结果。体内试验则在活体动物中进行,能够真实反映受试物经吸收、分布、代谢、排泄后的综合生物学效应,结果更接近实际暴露情形,常用于验证体外阳性结果。科学的风险评价策略通常以体外试验先行,必要时采用体内试验确认,从而兼顾检测效率与结论的可靠性。
问题六:Ames试验中为什么要在加和不加S9的条件下同时进行?
许多化学物质本身没有直接的致突变活性,但进入机体后经过肝脏代谢酶的作用,会转化生成具有反应性的代谢产物,这类物质被称为前致突变物。S9混合液是由经诱导剂处理的啮齿类动物肝匀浆上清液制备的体外代谢活化系统,含有多种混合功能氧化酶。在试验中同时设置加S9与不加S9两个平行体系,可以分别检测受试物的直接致突变作用和经代谢活化后的间接致突变作用,避免因体外系统代谢能力缺失而漏检前致突变物,从而更全面地评价其遗传毒性潜力。
问题七:送检化学品致突变测试时,样品需要做哪些准备?
送检前建议做好以下准备:首先,提供足量的受试物样品,具体数量取决于所选试验项目,体内试验所需样品量通常多于体外试验;其次,附上受试物的详细信息,如化学名称、CAS号、结构式或主要成分、纯度、溶解性、稳定性及储存条件等;第三,注意样品的包装与运输要求,易挥发、光敏或需低温保存的样品应采取相应的防护措施,确保运输过程中性质不发生改变;第四,说明检测目的和拟适用的法规场景,便于实验室按照对应的试验指南设计剂量分组、溶剂选择和代谢活化方案;最后,保持与检测机构的充分沟通,提前确认特殊前处理需求,可以显著提高试验的一次成功率并缩短整体周期。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
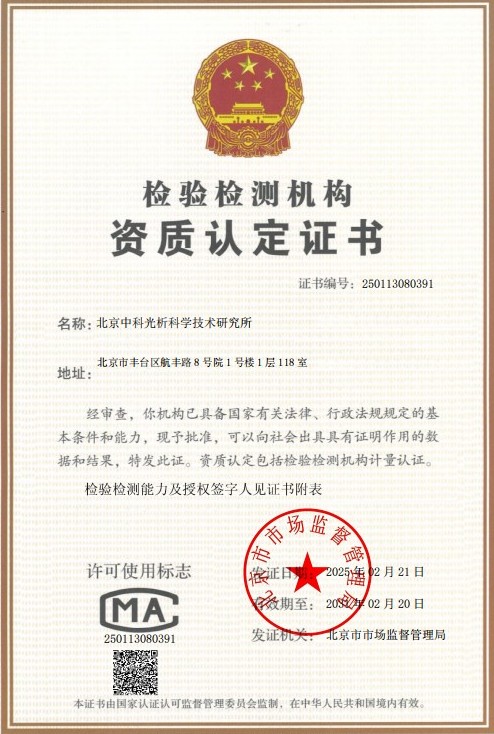 CMA计量认证证书
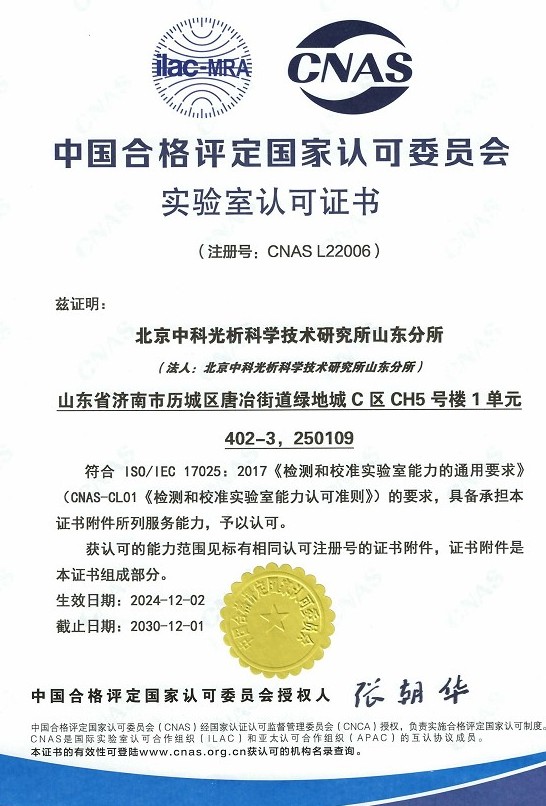 CNAS实验室认可证书
 ISO资质
 高新技术企业资质