技术概述
有关物质含量测定是药品质量控制体系中最为关键的分析项目之一。所谓有关物质,是指药品中存在的有机杂质,其来源主要包括合成原料、反应中间体、副产物、降解产物、未反应完全的起始物料、试剂、配体以及催化剂残留等。这些杂质的存在可能降低药物疗效,甚至引发过敏反应、毒性反应等不良后果,因此世界各国药典均对药品的有关物质制定了严格的限度标准。
有关物质含量测定的核心目标是对药品中的已知杂质、未知杂质以及总杂质进行定性和定量分析,判断其是否处于安全可控的范围内。随着药物分析技术的不断进步,有关物质测定已经从早期灵敏度较低的薄层色谱法,发展为以高效液相色谱法为主流的高灵敏度、高分离度、高准确度的现代分析体系。在创新药研发、仿制药一致性评价、药品注册申报、稳定性研究以及生产过程控制等环节,有关物质含量测定均扮演着不可替代的角色。
从技术层面看,有关物质测定不仅要求对杂质进行准确定量,还常常需要对未知杂质进行结构推测与鉴定,以便评估其潜在的安全性风险。因此,该项工作对实验室的仪器设备、方法开发能力和数据分析水平均有较高要求,是衡量药品质量研究深度的重要指标。
检测样品
有关物质含量测定适用的样品范围十分广泛,几乎涵盖了药物从研发到上市全生命周期中的各类物料,主要包括以下几类:
- 化学原料药:包括各类小分子化学合成或半合成的活性药物成分,是有关物质测定最主要的对象。
- 药物制剂:如片剂、胶囊剂、注射剂、颗粒剂、软膏剂、口服溶液剂等各类剂型,需考察制剂工艺及贮存过程中产生的降解杂质。
- 合成中间体:用于考察合成路线各步骤的杂质传递情况,为杂质谱分析提供依据。
- 精制品与粗品:通过对比精制前后有关物质的变化,评价精制工艺的有效性。
- 稳定性试验样品:包括影响因素试验、加速试验和长期试验不同时间点取样的样品,用于考察药品的降解规律。
- 参比制剂与仿制制剂:用于仿制药质量对比研究,评估仿制药与原研药的杂质水平差异。
- 进口药品及药典收载品种:按照相应药典标准进行有关物质检查与测定。
送检样品一般需要满足一定的数量要求,通常原料药需提供不少于检测用量三至五倍的样品量,制剂样品则需根据规格和检测项目数量确定,以保证方法学确认、复检及留样的需要。
检测项目
有关物质含量测定涉及的具体检测项目可根据研究目的和标准要求进行灵活组合,常见项目包括:
- 已知杂质(特定杂质)含量测定:针对已明确结构的杂质,采用杂质对照品外标法或加校正因子的主成分自身对照法进行准确定量。
- 未知杂质(非特定杂质)分析:对无法获得对照品的杂质,采用主成分自身对照法或不加校正因子的方法估算其含量。
- 总杂质含量测定:计算色谱图中除主峰外的所有杂质峰面积总和,评价样品的整体纯度水平。
- 最大单个杂质测定:确定含量最高的单一杂质,判断其是否超出限度要求。
- 降解产物分析:通过强制降解试验(酸、碱、氧化、高温、光照等条件)考察药品的降解途径与降解产物分布。
- 杂质谱研究:系统梳理药品中所有潜在杂质,建立完整的杂质控制策略。
- 方法学验证:包括专属性、线性与范围、准确度、精密度、检测限、定量限、溶液稳定性和耐用性等参数的系统验证。
上述项目既可单独委托检测,也可根据注册申报或质量研究的需要进行整体方案设计,形成完整的有关物质研究报告。
检测方法
有关物质含量测定以色谱分析方法为主体,实验室会根据样品的性质、杂质的极性、紫外吸收特性以及药典标准要求选择最合适的方法。常用的检测方法包括:
- 高效液相色谱法(HPLC):目前应用最广泛的方法,尤其适合极性较强、热不稳定的药物及其杂质分析,通常配备紫外检测器或二极管阵列检测器,可按照中国药典、美国药典、欧洲药典等收载的方法执行,也可根据需要自主开发方法。
- 超高效液相色谱法(UPLC):采用小粒径色谱柱和超高压系统,具有分离效率高、分析速度快、溶剂消耗少等优点,特别适合复杂杂质谱的分离分析。
- 薄层色谱法(TLC):操作简便、成本低廉,适用于部分药典品种的杂质检查,但灵敏度和定量能力相对有限。
- 气相色谱法(GC):主要用于测定残留溶剂及挥发性杂质,常配备氢火焰离子化检测器或质谱检测器。
- 液相色谱-质谱联用法(LC-MS/MS):用于未知杂质的分子量测定与结构推测,是杂质鉴定和降解途径研究的重要手段。
- 毛细管电泳法(CE):对于手性杂质、带电杂质等特殊体系可作为补充分析手段。
在具体执行过程中,实验室首先对方法进行适用性确认,包括系统适用性试验(理论板数、分离度、拖尾因子、重复性等指标),随后按照确定的方法对样品进行测定,并对数据进行严格核算,最终出具包含色谱图、杂质含量表及结论意见的完整检测报告。
检测仪器
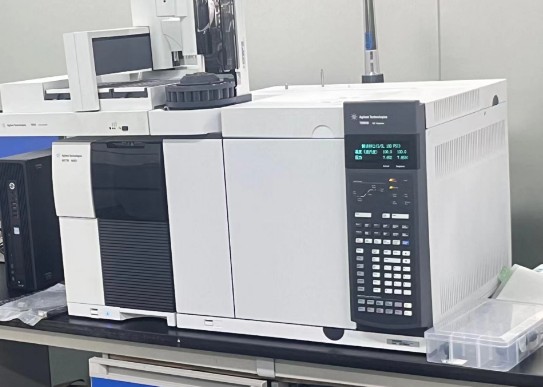
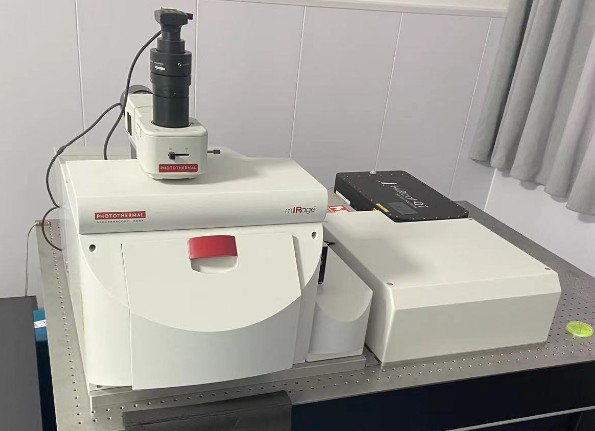
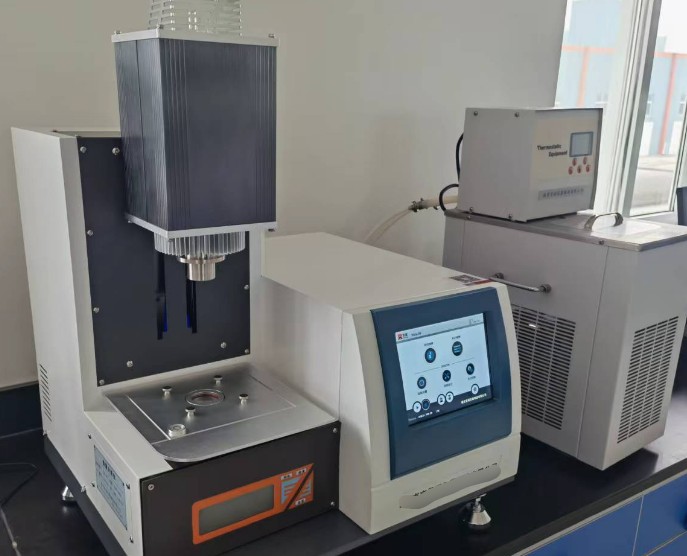
为了保证有关物质含量测定结果的准确性与可靠性,实验室配备了齐全的现代化分析仪器设备,主要包括:
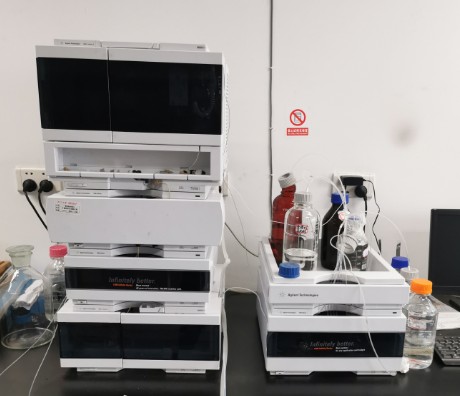
- 高效液相色谱仪(HPLC):配备紫外检测器、二极管阵列检测器、荧光检测器等多种检测单元,满足不同化合物的检测需求。
- 超高效液相色谱仪(UPLC):用于高分辨率、高通量的杂质分离分析。
- 液相色谱-三重四极杆质谱联用仪(LC-MS/MS):用于痕量杂质检测与结构确证。
- 气相色谱仪(GC)与气相色谱-质谱联用仪(GC-MS):用于挥发性杂质和残留溶剂分析。
- 薄层色谱系统及薄层色谱扫描仪:用于薄层色谱法的杂质检查与半定量分析。
- 分析天平、酸度计、超声波提取器、恒温水浴、恒温恒湿箱及光稳定性试验箱等辅助设备:用于样品前处理与强制降解试验。
所有仪器均定期进行校准与期间核查,并通过系统适用性试验确保仪器状态满足分析方法的要求,从设备层面保障数据质量。
应用领域
有关物质含量测定贯穿药品研发、生产、注册及上市后监测的全过程,其应用领域主要包括:
- 创新药研发:在临床前及临床研究阶段建立杂质分析方法,开展杂质谱研究,为质量标准起草提供数据支持。
- 仿制药开发与一致性评价:对比仿制药与参比制剂的杂质水平,证明仿制药质量与原研药的一致性。
- 药品注册申报:为申报资料提供有关物质方法学验证报告、稳定性试验数据等核心技术文件。
- 药品稳定性研究:通过影响因素试验、加速试验与长期留样试验,考察药品在不同条件下的杂质变化趋势,确定有效期与贮藏条件。
- 制药企业质量控制:作为原料药入厂检验、中间体控制及成品放行的常规检验项目。
- 原料药工艺优化:监测不同工艺条件下的杂质水平变化,指导合成路线与结晶纯化工艺的改进。
- 药品上市后监测与质量问题排查:对留样、市场反馈样品进行有关物质复核,分析质量问题的根源。
- 进口药品检验与标准复核:按照药典标准或注册标准对进口药品进行有关物质检验。
常见问题
问题一:有关物质含量测定的检测周期是多久?
有关物质含量测定的检测周期一般为7-15个工作日。具体周期会受到多种因素的影响:首先是检测项目的数量,若仅测定单一品种的有关物质,周期相对较短,若涉及方法学验证、强制降解试验或杂质鉴定等延伸项目,所需时间会相应延长;其次是样品数量,批量样品可安排并行检测,但数量过多时周期也会顺延;再次是方法的复杂程度,若采用药典收载的成熟方法可直接检测,若需要自主开发方法并进行方法学确认,前期摸索时间会增加;此外,若客户有特殊的时间要求,可与实验室沟通加急安排,尽量压缩检测周期。建议在送检前与检测机构充分沟通检测范围与时间节点,以便合理规划项目进度。
问题二:有关物质含量测定的检测价格是多少?
有关物质含量测定的检测价格受多重因素影响,无法一概而论。主要影响因素包括:检测项目的类型与数量,如仅做单项有关物质测定与开展全套方法学验证的费用差异较大;所采用的方法,常规高效液相色谱法与液质联用等大型仪器分析的成本不同;样品数量与剂型复杂程度,样品前处理难度越大、数量越多,费用相应越高;检测周期要求,加急服务通常需要额外收费;此外,是否需要杂质对照品、是否需要出具完整的研究报告等也会对总体费用产生影响。如需了解具体的检测报价,建议直接联系检测机构,提供样品信息、检测需求及项目背景,由专业人员评估后获取针对性的报价方案。
问题三:有关物质与杂质是同一个概念吗?
有关物质是杂质的一种类型,特指药品中的有机杂质,包括工艺杂质(起始物料、中间体、副产物、试剂残留等)和降解产物。而杂质的范围更广,除有机杂质外,还包括无机杂质(如重金属、无机盐残留)和残留溶剂。简单来说,有关物质含量测定聚焦于有机杂质的分析控制,是药品杂质控制体系中最重要的组成部分。
问题四:没有杂质对照品时如何进行有关物质测定?
在无法获得杂质对照品的情况下,通常采用主成分自身对照法或加校正因子的主成分自身对照法进行测定。前者假定杂质与主成分的响应因子相同,适用于杂质响应与主成分接近的情形;后者则需通过研究确定各杂质相对于主成分的相对校正因子,在计算时进行校正,从而提高定量准确性。对于未知杂质,一般采用主成分自身对照法估算含量,必要时可通过液质联用技术对杂质结构进行推测,为后续风险评估提供依据。
问题五:送检有关物质测定需要准备多少样品?
样品量需根据检测项目数量和样品形态确定。一般情况下,原料药建议提供不少于检测需求三至五倍的量,通常为数百毫克至数克不等;制剂样品则需根据规格计算,通常提供足以折算出所需主成分量的片数、粒数或支数。若同时开展方法学验证、稳定性样品检测等项目,样品需求量会进一步增加。建议送检前与检测机构沟通确认具体需求,同时尽量提供样品的分子量、溶解性、紫外吸收特性以及稳定性等信息,有助于检测顺利开展。
问题六:不同药典对有关物质的要求不一致时怎么办?
中国药典、美国药典、欧洲药典和日本药典在有关物质的限度设定、杂质控制策略及分析方法上确实可能存在差异。遇到此类情况时,首先应明确产品的目标市场及注册要求,原则上按照目标市场所在药典或注册标准执行;对于仿制药,通常需同时满足原研药标准与目标药典要求,从严控制;若不同标准的方法不同,可分别按各自方法进行验证与测定,也可开发能够同时分离各标准规定杂质的方法并进行对比研究,确保产品质量满足最严格的要求。
问题七:有关物质超标的主要原因有哪些?
有关物质超标的常见原因包括:合成工艺控制不当,导致工艺杂质去除不完全;精制纯化步骤效果不佳,杂质残留偏高;贮存条件不当或包装密封性不足,引起药物降解;制剂工艺中温度、湿度、光照等因素诱发了降解反应;物料本身质量不佳,杂质随生产链传递累积;此外,分析方法不当也可能造成杂质峰漏检或误判。当出现超标情况时,应系统排查原料、工艺、贮存和分析等各环节,必要时开展降解途径研究,从根源上解决问题。
旗下实验室资质
我司旗下实验室具备CMA资质认定及CNAS认可,具体项目是否在资质认定/实验室认可范围内请与工程师确认。
 CMA计量认证证书
 CNAS实验室认可证书
 ISO资质
 高新技术企业资质