旗下实验室资质
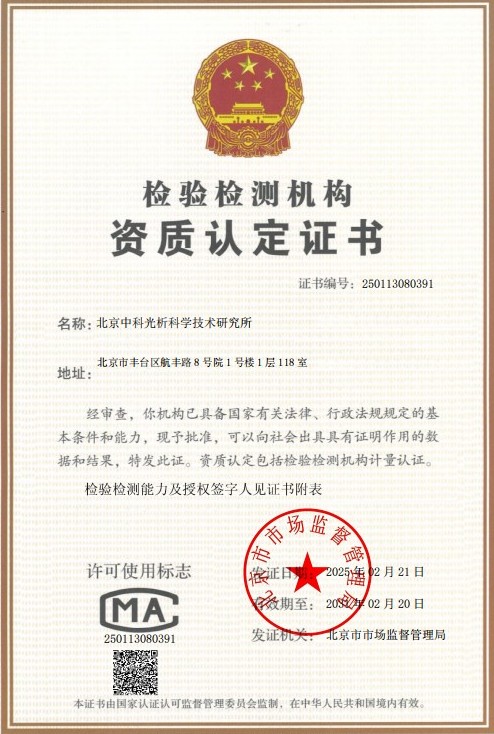 CMA计量认证证书
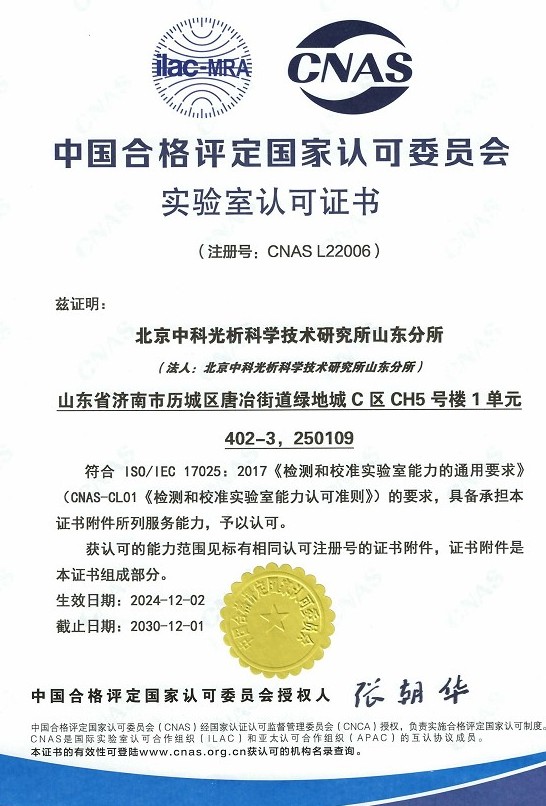 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
药物与包装相容性测试是药品研发和生产过程中不可或缺的关键环节,是指针对直接接触药品的包装材料及包装系统,系统性地研究与评价其与药物之间可能发生的相互作用,确保包装对药物的质量、安全性和有效性不产生不利影响的系列试验。药品包装在保护药物的同时,也可能成为潜在的污染来源:包装材料中的组分可能迁移进入药物,药物中的活性成分或辅料也可能被包装材料吸附或吸收,从而导致药物含量下降、产生有害降解产物或引入未知杂质。
药物与包装相容性研究通常包括提取研究、浸出物研究、吸附(或迁移)研究以及安全性评估四个核心部分。提取研究通过采用苛刻的溶剂和条件,最大限度地提取出包装材料中可能迁移的组分,建立潜在浸出物的谱库;浸出物研究则在真实药品或模拟使用条件下,测定实际迁移到药物中的物质水平;吸附研究考察药物活性成分是否被包材吸附而损失;安全性评估则依据毒理学数据(如PDE、SCT安全关注阈值等)对检出的浸出物进行风险判定。
从法规层面看,国内外对药物与包装相容性测试均有明确要求。我国相关指导原则和药包材标准(YBB系列)对药包材的提取、浸出、迁移等试验提出了具体技术要求,人用药品技术要求国际协调理事会(ICH)发布的Q3E指导原则以及美国药典、欧洲药典中关于提取物的相关通则,也为全球范围内的相容性研究提供了技术参考。随着注射剂、生物制品、滴眼剂等高风险剂型的一致性评价和申报要求日益严格,规范、完整的相容性研究数据已成为药品注册审评的重要组成部分。
检测样品
药物与包装相容性测试涉及的样品种类丰富,覆盖了几乎全部直接接触药品的包装形式,主要包括以下类别:
- 塑料及复合包装材料:聚乙烯(PE)、聚丙烯(PP)、聚酯(PET)输液瓶及袋、多层共挤膜、复合膜袋、口服液体瓶、滴眼剂瓶等;
- 玻璃包装材料:安瓿、西林瓶、输液瓶、玻璃药瓶等钠钙玻璃、低硼硅玻璃与中性硼硅玻璃制品;
- 橡胶密封件:注射液用卤化丁基橡胶塞、垫片、口服液瓶塞、滴管胶乳头等弹性体密封系统;
- 金属材料:铝箔、铝塑组合盖、金属软管等;
- 制剂样品:注射剂、冻干粉针、大输液、小容量注射液、滴眼剂、口服液体制剂、乳膏剂、气雾剂、透皮贴剂等各类剂型;
- 功能性组件:给药装置、预灌封注射器组合件、吸入制剂的罐体与阀门等。
送检时应尽可能提供包装材料的组成信息、生产工艺(如是否经过硫化、涂膜处理)、药品处方及临床使用方式等背景资料,以便科学设计提取溶剂体系与试验条件,使相容性研究方案更具针对性和合理性。
检测项目
药物与包装相容性测试的检测项目依据剂型风险等级、包材特性及法规要求进行个性化设计,常见项目包括:
- 提取研究:采用模拟溶剂在不同温度和时间条件下对包材进行加速提取,全面筛查有机提取物与无机提取物,识别抗氧剂、增塑剂、单体、低聚物、催化剂残留、硫化剂、降解产物等潜在浸出物;
- 浸出物研究:在加速试验与长期稳定性条件下,测定实际迁移至药物中的目标物质含量,并随时间跟踪其变化趋势;
- 元素杂质测定:依据ICH Q3D原则,测定砷、镉、汞、铅、钴、钒、镍等元素杂质在药物中的迁移水平;
- 迁移试验:针对挥发性物质、多环芳烃、邻苯二甲酸酯类、亚硝胺类、丙烯腈、氯乙烯等特定关注物质开展定量迁移研究;
- 吸附试验:考察药物活性成分、抑菌剂(如苯扎氯铵、羟苯酯类)、缓冲盐等被包材吸附的情况,评估含量损失风险;
- pH变化、颜色与澄清度、不溶性微粒、可见异物等质量属性变化研究;
- 密封性与物理性能评价:包括包装系统的密封性、阻隔性能、胶塞穿刺性能、自密封性等与药物保护功能相关的指标。
检测方法
药物与包装相容性测试遵循“提取研究建立谱库、浸出研究定量确认、毒理学评估判定风险”的技术路线,具体方法包括:
- 提取试验:根据药物处方性质选择酸性、碱性、水性和有机溶剂等模拟溶剂,采用加热回流、恒温浸提、索氏提取等方式获得提取物;
- 有机提取物筛查与定量:利用气相色谱-质谱联用、液相色谱-质谱联用技术对提取物和浸出物进行非目标筛查、结构鉴定与定量分析;
- 挥发性物质分析:采用顶空气相色谱法测定残留溶剂及挥发性迁移物;
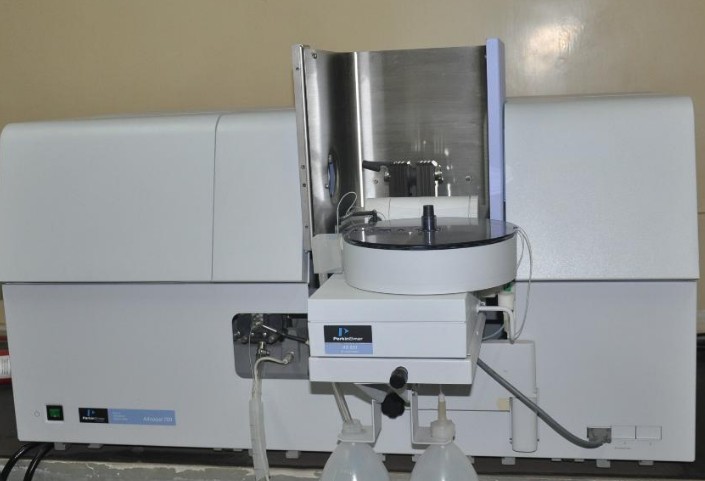
- 无机元素分析:采用电感耦合等离子体质谱法、电感耦合等离子体发射光谱法对元素杂质进行高灵敏度测定;
- 目标物定量方法开发与验证:针对浸出物研究确定的目标物质,建立专属的分析方法,并按药典要求完成专属性、线性、准确度、精密度、检测限与定量限等方法学验证;
- 吸附试验设计:将药液与包材按一定比例接触,在不同温度、不同时间点取样测定药物含量及抑菌剂含量变化,评价吸附损失程度;
- 稳定性条件下浸出物跟踪:结合加速与长期留样试验,考察浸出物水平随时间的变化规律,为货架期的确定提供数据支持。
检测仪器
药物与包装相容性测试对分析仪器的灵敏度与分离能力要求极高,实验室通常配备以下高端设备以完成痕量物质的筛查与定量:
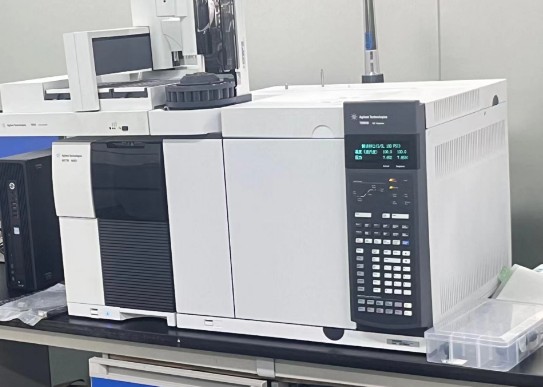
- 气相色谱-质谱联用仪(GC-MS):用于挥发性及半挥发性有机提取物的分离、鉴定与定量;
- 液相色谱-质谱联用仪(LC-MS/MS)及高分辨质谱(LC-HRMS):用于非挥发性、热不稳定有机物的筛查与超痕量定量分析;
- 电感耦合等离子体质谱仪(ICP-MS):用于元素杂质的高灵敏度多元素同时测定;
- 电感耦合等离子体发射光谱仪(ICP-OES):用于较高浓度无机元素的分析;
- 顶空气相色谱仪(HS-GC):用于残留溶剂和挥发性迁移物的检测;
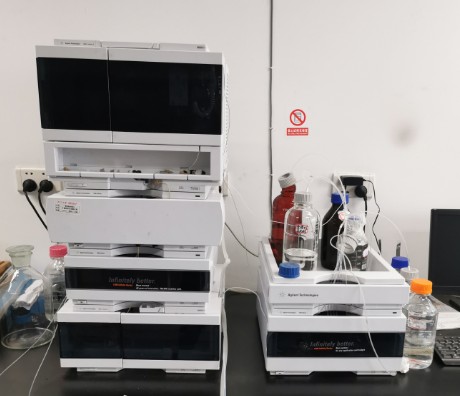
- 高效液相色谱仪(HPLC):用于药物含量、有关物质及目标浸出物的常规定量;
- 离子色谱仪(IC):用于无机阴离子、有机酸及可提取物中离子型组分的测定;
- 傅里叶变换红外光谱仪(FTIR)、差示扫描量热仪(DSC)、热重分析仪(TGA):用于包材质的结构表征与热性能分析;
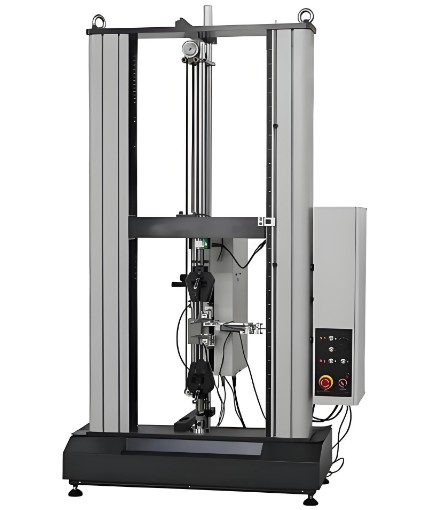
- 密封性测试仪、拉力试验机、穿刺力测试装置:用于包装系统物理与功能性能的评价。
应用领域
药物与包装相容性测试服务广泛应用于医药产业链的多个环节:
- 化学药品领域:注射液、冻干粉针剂、大容量输液、滴眼剂、口服溶液剂、混悬剂、乳膏剂、气雾剂等制剂的包材选择与注册申报;
- 生物制品领域:疫苗、抗体药物、重组蛋白药物、细胞治疗产品等对包装材料要求极高的敏感生物制剂;
- 中药领域:中药注射剂、中药口服液、含挥发油的中药制剂与包材的相互作用评价;
- 原料药与辅料领域:原料药包装、药用辅料储存容器的相容性确认;
- 药包材生产企业:新包材研发、配方变更、供应商变更后的质量研究与上市支持;
- 医疗器械与药械组合产品:预灌封注射器、吸入装置、给药器组合件等产品中与药液接触部分的安全性评价;
- 科研机构与高等院校:新型包装材料开发、包装相互作用机理等基础与应用研究。
常见问题
问题一:药物与包装相容性测试的检测周期是多久?
药物与包装相容性测试的检测周期一般为7-15个工作日。实际周期受多种因素影响:首先,检测项目的数量与复杂程度是最主要的影响因素,简单的单项吸附试验或目标物定量耗时较短,而完整的提取研究加浸出物研究因涉及大量样品筛查、结构鉴定与方法学验证,周期会相应延长;其次,样品数量和批次越多,检测周期越长;再次,若浸出物研究中发现未知峰需要进一步鉴定,或需要对特定目标物重新开发验证方法,也会增加时间成本。此外,对于有紧急需求的客户,可在方案确定后安排加急处理,优先排产以缩短交付时间。具体周期建议在委托检测前与技术顾问沟通确认。
问题二:药物与包装相容性测试的检测价格是多少?
药物与包装相容性测试的价格难以一概而论,需要根据具体项目情况综合评估。影响价格的主要因素包括:检测项目的类型与数量,例如仅进行单项元素杂质测定与开展全套提取研究、浸出物研究、吸附试验的整体方案,费用差异较大;所采用的检测方法不同,常规色谱定量分析与质谱筛查、高分辨质谱结构鉴定的技术成本不同;样品数量、剂型风险等级、需要的浸提条件数量以及方法开发验证的复杂程度也会直接影响费用;此外,检测周期的要求(如是否加急)同样是价格考量的因素之一。建议客户在委托前提供药品与包材的基本信息及检测需求,由技术团队制定方案后提供准确的报价,欢迎联系我们咨询获取详细报价清单。
问题三:药物与包装相容性测试需要什么资质?
药物与包装相容性测试对实验室的技术能力要求较高,我们旗下拥有CMA和CNAS资质,建立了完善的质量管理体系,检测能力覆盖药包材提取与浸出物研究、元素杂质测定、有机物筛查鉴定、吸附试验等药物与包装相容性测试的主要技术领域。实验室配备了气相色谱-质谱联用仪、液相色谱-质谱联用仪、电感耦合等离子体质谱仪等一系列高灵敏度分析设备,由经验丰富的专业技术团队负责方案设计、样品分析和数据审核,能够为制药企业、包材生产企业及科研机构提供科学、严谨、可追溯的检测数据和技术支持。
问题四:什么情况下需要开展药物与包装相容性测试?
以下情形通常需要开展药物与包装相容性测试:新药注册申报时需要提交包材相容性研究资料;仿制药一致性评价中需证明所选包材不影响药物质量;变更直接接触药品的包装材料或供应商时需进行相容性确认;高风险剂型(如注射剂、滴眼剂、生物制品)在研发阶段即需系统开展提取与浸出物研究;此外,长效储存制剂、含有有机溶剂或醇类辅料的制剂、pH极端的药液等,由于迁移和吸附风险较高,也应重点开展相容性研究。
问题五:提取研究和浸出物研究有什么区别?
提取研究和浸出物研究是相容性研究中前后衔接的两个阶段。提取研究是在实验室条件下,采用比实际使用更苛刻的溶剂和条件(如更高温度、更长时间),尽可能将包材中的可提取物“提取”出来,其目的是全面识别潜在可能的迁移物,建立目标物谱库,为后续研究确定监测方向;浸出物研究则是在真实药物或模拟真实使用的条件下,测定实际“迁移”进入药物中的物质含量,反映药物货架期内的真实风险。简言之,提取研究回答“包材里可能有什么”,浸出物研究回答“实际进入了药物多少”,两者结合才能完成完整的安全性评估。
问题六:浸出物检出量很低就一定安全吗?如何进行安全性评估?
检出量低并不必然等于安全,安全性评估需要将浸出物水平与毒理学阈值进行比较。通常的做法是:先根据每日最大给药量计算分析评价阈值(AET),对于低于该阈值的浸出物可不做重点关注;对于等于或超过阈值的物质,需进一步查询其毒理学数据(如PDE、允许暴露量等),若无法获得充分毒理学数据,则可参考安全关注阈值(如1.5μg/天)进行初步判断,必要时开展额外的结构鉴定、文献调研甚至毒理学试验。只有当所有超过阈值的浸出物均被证明暴露水平处于安全范围内时,才能得出包材与药物相容性良好的结论。
问题七:相容性测试中如何选择提取溶剂和提取条件?
提取溶剂的选择应基于药物处方的实际性质,模拟或严于药物与包材的接触情况。常见做法是:水溶性药物选用水性溶剂,并视处方pH分别考察酸性、中性和碱性条件;含醇制剂采用相应浓度的乙醇溶液;含油性成分的制剂采用适当脂溶性溶剂;对于成分复杂的处方,通常组合使用极性不同的多种溶剂以覆盖不同性质的提取物。提取条件(温度、时间、方式)则结合包材的耐热性、制剂的灭菌工艺及储存条件综合确定,常用条件包括加热浸提、高温烘箱放置等,原则是既能充分提取以获得保守的安全评估基础,又不使包材发生实际使用中不会出现的剧烈降解。具体方案建议由专业技术人员结合产品特点定制。