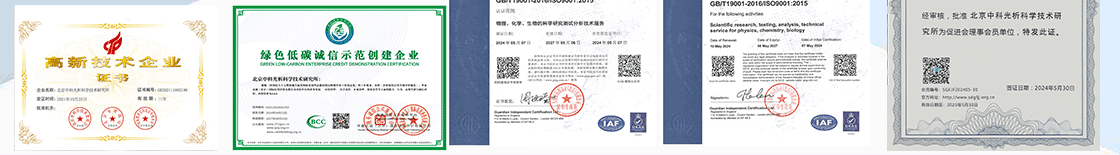
旗下实验室资质
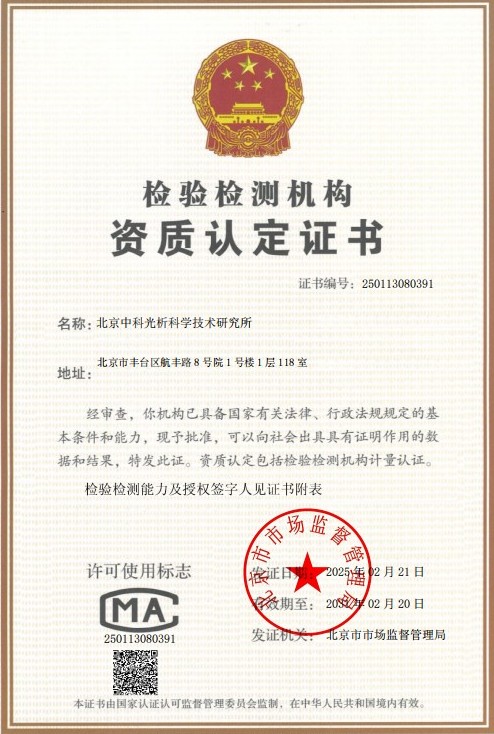 CMA计量认证证书
 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
不溶性微粒稳定性分析是针对药品、医疗器械及相关液体制剂中不溶性微粒随时间和环境条件变化规律所开展的系统性检测与评价工作。不溶性微粒是指产品中存在的不溶于液体介质、肉眼难以观察到的微小颗粒物质,其粒径范围一般在1微米至100微米之间。这些微粒一旦随药液进入人体血液循环,可能堵塞毛细血管、引发静脉炎、形成肉芽肿或诱发免疫反应,对患者用药安全构成潜在威胁。
稳定性分析的核心目标在于考察产品在储存、运输及使用全生命周期内,不溶性微粒的数量与粒径分布是否始终处于可控范围。通过对不同温度、湿度、光照条件以及不同时间点的样品进行微粒检测,可以获得微粒数量和粒径分布随时间变化的趋势曲线,进而评估产品的包装密封性能、处方设计合理性以及生产工艺的稳健性。若微粒数量在有效期内呈现明显增长趋势,往往提示包装相容性不佳、处方中存在过饱和析出风险或生产过程控制存在缺陷,需要及时进行工艺优化或处方调整。
从法规层面看,各国药典对注射剂等无菌产品的不溶性微粒限度均有明确规定,中国药典、美国药典、欧洲药典均将不溶性微粒检查列为法定检测项目。在稳定性研究方案中纳入不溶性微粒考察项目,既是药品注册申报的技术要求,也是企业持续保证产品质量、降低临床使用风险的重要质量管理手段。因此,不溶性微粒稳定性分析在制药行业、生物制品领域以及医疗器械评价中具有不可替代的技术价值。
检测样品
不溶性微粒稳定性分析适用的样品范围广泛,主要涵盖以下几类:
- 小容量注射剂:包括化药注射液、中药注射剂等,装量通常为1毫升至50毫升;
- 大容量输液:如氯化钠注射液、葡萄糖注射液、复方电解质输液等,装量一般在50毫升以上;
- 注射用无菌粉末:如注射用抗生素、注射用冻干粉针剂,需复溶后进行检测;
- 生物制品:单克隆抗体注射液、重组蛋白药物、疫苗、血液制品等对微粒敏感的生物制剂;
- 眼科制剂:滴眼液、眼内注射液等对微粒要求极为严格的产品;
- 医疗器械及药包材:输液器、注射器、留置针、输液袋、西林瓶、胶塞等浸提液或冲洗液的微粒评价;
- 造影剂与其他特殊制剂:碘造影剂、脂质体制剂、混悬型注射剂等。
在开展稳定性分析前,需根据样品的物理特性、包装形式和临床使用方式制定合理的取样与预处理方案,确保检测结果能够真实反映产品在实际储存状态下的微粒水平。
检测项目
不溶性微粒稳定性分析通常围绕以下检测项目展开,可根据产品特点和法规要求进行组合设计:
- 微粒计数与粒径分布:重点考察每毫升或每个容器中粒径不小于10微米和不小于25微米的微粒数量,部分产品还需关注更小粒径段(如2微米、5微米)的微粒水平;
- 长期稳定性试验:在规定储存条件(如25℃±2℃、60%RH±5%RH)下,按0月、1月、2月、3月、6月、9月、12月乃至效期末的时间点持续取样检测;
- 加速稳定性试验:在强化条件(如40℃±2℃、75%RH±5%RH)下考察微粒在短期内的变化趋势,用于快速评估产品稳定性;
- 影响因素试验:包括高温试验、高湿试验、强光照射试验、冻融循环试验等,用于识别对微粒稳定性敏感的环境因素;
- 运输模拟试验:模拟振动、跌落、气压变化等运输过程中的机械应力,评估产品微粒水平是否因运输而劣变;
- 使用中稳定性试验:模拟产品开启、配置、多次抽取或与其他输液混合后的微粒变化情况;
- 包装相容性考察:评价包装材料与药液接触后是否有微粒脱落或迁移析出,判断包装系统对微粒稳定性的影响;
- 微粒形貌与来源分析:结合显微观察手段对微粒的形态进行表征,辅助判断微粒来源于胶塞碎屑、玻璃脱片、蛋白聚集还是外来污染。
检测方法
不溶性微粒稳定性分析主要采用以下几种检测方法,不同方法各有适用范围和优势:
光阻法(光遮蔽法):这是目前应用最广泛的微粒检测方法,也是各国药典收载的法定方法。当微粒随液体流经狭缝检测区时,会遮挡部分入射光,造成光强度的瞬间衰减,通过光电传感器将光信号转化为电脉冲,依据脉冲幅度与微粒投影面积的对应关系测定微粒大小并计数。光阻法操作快速、自动化程度高、重现性好,适用于绝大多数澄明的注射制剂,但对高黏度液体、易产生气泡的样品以及乳剂、混悬剂等不透明或半透明体系适用性有限。
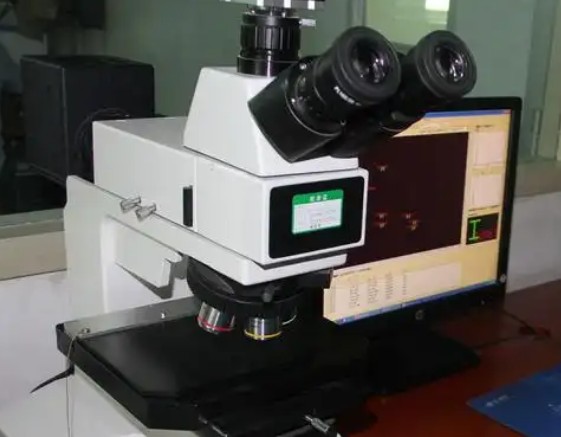
显微计数法:将样品过滤后,使微粒富集在滤膜上,再借助显微镜对微粒进行直接观察、测量和计数。显微计数法是药典收载的仲裁方法,不受液体颜色、黏度和透明度限制,同时能够观察微粒的形貌特征,为判断微粒来源提供直观信息。该方法的缺点是操作耗时较长、对操作人员经验要求较高,测试结果存在一定的人为差异。
微流成像法:利用流动成像技术对流经检测池的微粒逐个拍照,通过图像分析获得微粒的粒径、浓度、形貌和透明度信息。该方法对蛋白质类药物的亚可见微粒聚集研究具有独特优势,能够区分蛋白质聚集体与其他非蛋白颗粒,是生物制剂稳定性研究的先进手段。
动态光散射法与纳米颗粒追踪法:针对纳米级至亚微米级的颗粒物质,可采用光散射类技术进行表征,作为常规微粒检测的补充手段,用于深入研究制剂中细小颗粒的聚集行为。
在稳定性研究方案中,通常以光阻法作为主方法进行常规时间点检测,必要时采用显微计数法或微流成像法进行补充验证和微粒溯源,两种或多种方法联合使用可以提高结论的全面性和可靠性。
检测仪器
为保证检测结果的准确性与可追溯性,不溶性微粒稳定性分析需要依托专业的仪器设备平台,主要包括:
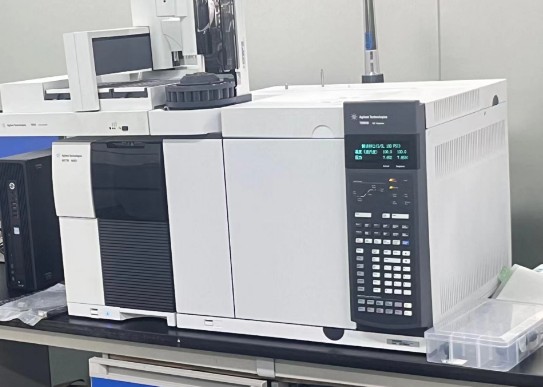
- 光阻法不溶性微粒分析仪:配备自动进样系统的台式微粒检测仪,符合药典对光阻法的技术要求,检测粒径范围一般覆盖2微米至100微米;
- 智能微粒计数系统:可自动完成取样、检测、数据记录与报告生成的全自动设备,有效降低人为操作误差;
- 显微计数系统:包括光学显微镜、数字成像装置、颗粒度分析软件及配套的过滤装置,可实现滤膜上微粒的自动识别与计数;
- 微流成像分析仪:用于亚可见微粒的形貌表征与来源分析,尤其适合生物制剂的聚集物研究;
- 稳定性试验箱:包括恒温恒湿箱、光照试验箱、冷冻循环箱等,用于模拟各类储存与应力条件;
- 洁净操作环境设备:超净台、层流罩等,确保样品前处理过程不引入外界微粒污染;
- 辅助设备:精密天平、真空脱气装置、超声设备、移液器具等,保障样品处理过程的规范性。
所有仪器均需定期进行校准与期间核查,实验用水、试剂和器具均应符合微粒检测的洁净度要求,以排除系统背景干扰,保证数据真实可信。
应用领域
不溶性微粒稳定性分析在多个行业和研发环节中发挥着重要作用:
- 药品注册与申报:为注射剂、输液等产品的注册资料提供稳定性研究数据,支撑有效期和储存条件的确定;
- 仿制药与一致性评价:对比参比制剂与仿制制剂在稳定性期间的微粒变化情况,评价质量一致性;
- 生物制药研发:监测抗体、疫苗等生物大分子药物在储存过程中的亚可见微粒聚集趋势,辅助处方筛选和工艺开发;
- 药包材与给药装置评价:评估西林瓶、胶塞、预灌封注射器、输液器等与药物接触后的微粒释放风险;
- 生产过程质量控制:作为日常放行检测和留样考察项目,监控批次间微粒水平的稳定性;
- 运输与流通验证:确认产品经长途运输、仓储周转后微粒指标仍符合质量标准;
- 问题产品调查与失效分析:针对市场投诉或留样异常,通过微粒检测与形貌溯源分析查找根本原因;
- 科研与教学:为药剂学、药物分析等领域的科研课题提供微粒表征技术服务。
常见问题
问题一:不溶性微粒稳定性分析的检测周期是多久?
不溶性微粒稳定性分析的检测周期一般为7-15个工作日。具体周期会受到多方面因素的影响:首先是检测项目的数量,单一时间点的常规微粒计数相对较快,而涉及多个时间点、多种应力条件的完整稳定性研究则需要按方案分批推进;其次是样品数量,大批量样品的检测排队时间会相应延长;再次是方法复杂程度,光阻法常规检测周期较短,若涉及显微计数、微流成像等补充分析,数据处理与结果研判所需时间会增加;此外,若客户有加急需求,可在资源允许的情况下安排优先检测,缩短交付时间。建议在委托检测前与实验室充分沟通方案细节,以便合理安排周期。
问题二:不溶性微粒稳定性分析的检测价格是多少?
不溶性微粒稳定性分析的检测费用受多种因素综合影响,无法一概而论。主要影响因素包括:检测项目的类型与数量,例如仅进行单一粒径段计数与开展多时间点、多条件完整稳定性研究的投入差异较大;所选用的检测方法,光阻法、显微计数法、微流成像法等不同方法的技术成本各不相同;样品的数量与复杂程度,生物制剂、混悬剂等特殊样品的前处理要求更高;检测周期的要求,加急服务会涉及资源调配的额外投入。如需了解具体的费用情况,欢迎联系我们的技术顾问,提供样品信息和检测需求后,将为您定制方案并获得准确报价。
问题三:不溶性微粒稳定性分析测试需要什么资质?
我们旗下拥有CMA和CNAS资质,检测能力覆盖不溶性微粒相关的多项检测标准与方法。依托完善的资质体系,实验室建立了严格的质量管理制度,检测流程规范、数据可追溯。同时,我们组建了由药物分析、药剂学等专业背景人员组成的技术团队,在注射剂、生物制剂及药包材的微粒检测与稳定性研究方面积累了丰富的项目经验。实验室配备光阻法微粒分析仪、显微计数系统、微流成像分析仪等先进设备,并配有各类稳定性试验条件模拟设施,能够满足不同客户的多样化检测需求,为产品质量研究与注册申报提供有力的数据支持。
问题四:不溶性微粒稳定性分析的取样时间点应如何设计?
取样时间点的设计需结合产品特性、包装形式和稳定性研究目的综合确定。对于长期稳定性试验,通常设置0月、1月、2月、3月、6月、9月、12月等时间点,效期较长的产品还需延长至18月、24月甚至36月;对于加速稳定性试验,一般设置0月、1个月末、2个月末、3个月末、6个月末等时间点。对于微粒水平波动较大的产品,可适当加密前期时间点,以便捕捉微粒变化的拐点。具体方案可参考相关技术指导原则,也可由我们的技术团队根据样品情况协助定制。
问题五:光阻法和显微计数法应如何选择?
两种方法各有适用场景。光阻法自动化程度高、检测速度快、重现性好,适用于大多数澄明的注射制剂,是常规质量控制的首选方法;显微计数法不受样品黏度、颜色和透明度的限制,适用于黏稠、深色或含气泡的样品,同时能够观察微粒形貌、辅助判断微粒来源,是药典规定的仲裁方法。在实际工作中,建议以光阻法作为常规筛查手段,当光阻法结果异常或样品不适用时,采用显微计数法进行确认与补充分析,两者结合可以获得更全面的评价结论。
问题六:哪些因素可能导致稳定性研究期间微粒数量增长?
常见原因包括:包装密封性不良导致外界污染物侵入;胶塞与药液长期接触发生碎屑脱落或吸附解析;玻璃容器在弱碱性药液中出现脱片现象;处方中药物或辅料过饱和析出结晶;蛋白质类药物发生聚集形成亚可见颗粒;储存温度波动加速上述物理化学过程;运输振动造成颗粒脱落或聚集加剧。当发现微粒增长趋势时,应结合微粒形貌分析和包装、处方信息进行系统性排查,定位根本原因后采取针对性改进措施。
问题七:送检前需要做哪些准备?有哪些注意事项?
送检前建议做好以下准备:明确检测目的和所依据的标准方法,如中国药典、美国药典或企业内控标准;提供样品的完整包装信息、规格装量和储存条件说明;稳定性研究样品应按规定条件储存并标注清楚时间点,避免混淆;样品数量应满足各时间点检测及必要时复测的需求;对于需要复溶的冻干制剂,应说明复溶溶剂和操作方式。此外,样品在运输过程中应尽量模拟实际储存条件,避免剧烈震动和极端温度,防止影响检测结果的代表性。如有特殊要求,可提前与实验室沟通确认细节。