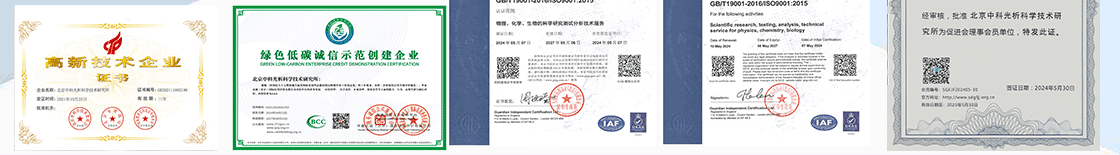
旗下实验室资质
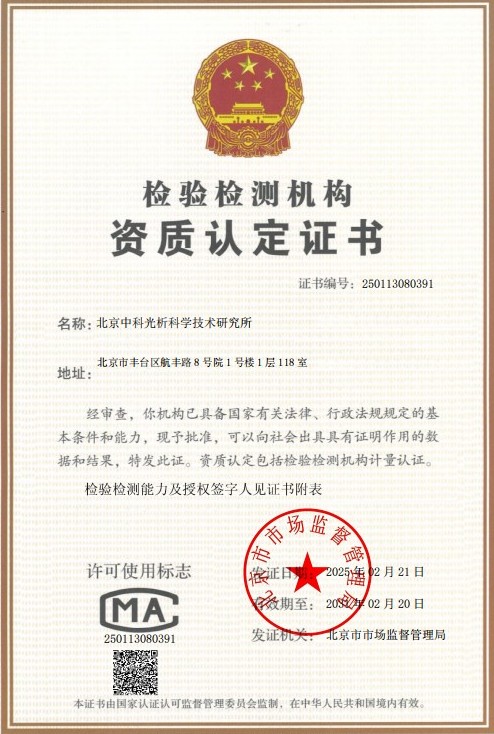 CMA计量认证证书
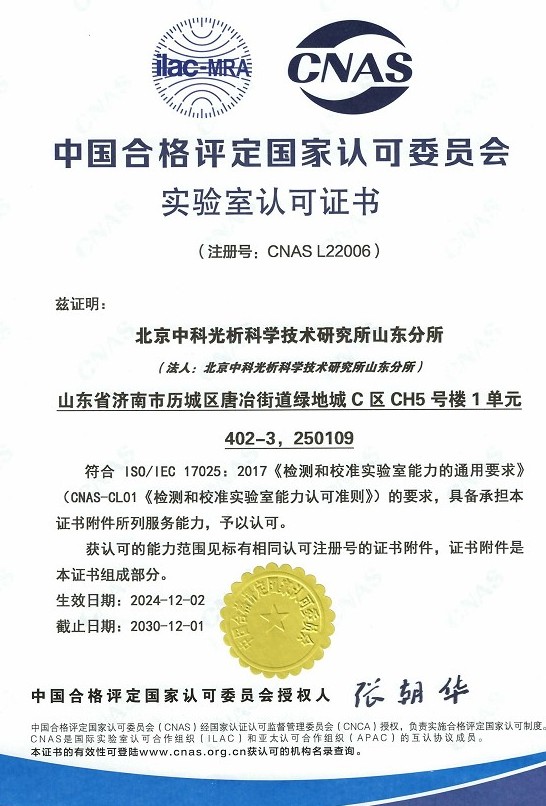 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
药品杂质离子测定是药品质量控制体系中至关重要的分析测试项目,主要针对药品中残留的无机阴离子、阳离子以及各类元素杂质进行定性定量分析。在药品的生产过程中,原料药合成时使用的催化剂、无机试剂、酸碱调节剂,辅料中带入的无机盐,生产设备与容器迁移出的金属离子,以及药品在储存期间降解产生的离子型杂质,都可能以杂质离子的形式残留在最终产品中。这些杂质离子不仅可能影响药品的稳定性、疗效和外观性状,部分重金属离子还可能在体内蓄积,对人体产生毒性危害,因此必须对其进行严格监控。
从监管角度来看,国内外药典和相关指导原则对杂质离子的控制要求日益严格。人用药品注册技术国际协调会(ICH)发布的Q3D元素杂质指导原则,将元素杂质按毒性分为一类、二类和三类元素,并明确了各元素的每日允许暴露量(PDE)。中国药典、美国药典、欧洲药典均对砷、铅、镉、汞等有害元素以及氯化物、硫酸盐、铁盐、重金属等经典检查项目作出了明确规定。开展系统的药品杂质离子测定,是药品注册申报、上市放行、稳定性研究以及出口贸易中不可或缺的技术支撑。
现代药品杂质离子测定技术已经从传统的限度检查和比色反应,发展为以离子色谱、电感耦合等离子体质谱为代表的高灵敏度、高选择性仪器分析方法。这些技术能够实现从常量到痕量甚至超痕量水平的离子检测,检出限可达ppb甚至ppt级别,为全面评估药品质量安全性提供了可靠保障。
检测样品
药品杂质离子测定适用的样品范围十分广泛,涵盖了药品全生命周期中可能涉及离子污染的各类物料,主要包括:
- 化学原料药(API)及其中间体;
- 口服固体制剂:片剂、胶囊剂、颗粒剂、散剂等;
- 口服液体制剂:口服溶液、糖浆剂、混悬剂、滴剂等;
- 注射剂:小容量注射液、大容量输液、冻干粉针等;
- 药用辅料:填充剂、黏合剂、崩解剂、润滑剂、矫味剂等;
- 中药及天然药物:中药材、中药饮片、中药提取物、中成药等;
- 生物制品及生化药品;
- 制药用水:纯化水、注射用水等;
- 药品包装材料:玻璃瓶、胶塞、塑料容器、铝塑包装等;
- 生产环境及工艺用水中的离子污染监控样品。
不同类型的样品基质差异较大,在进行杂质离子测定前,需要根据样品的溶解性、有机物含量、待测离子种类等因素,选择合适的前处理方式,以确保测定结果的准确性与可靠性。
检测项目
药品杂质离子测定的检测项目主要分为无机阴离子、阳离子及元素杂质两大类,具体包括:
无机阴离子项目:
- 常见阴离子:氟离子、氯离子、溴离子、碘离子、硫酸根、硝酸根、亚硝酸根、磷酸根等;
- 限度检查项目:氯化物、硫酸盐、硫化物、氰化物等;
- 工艺残留阴离子:如某些合成路线中残留的磺酸根、高氯酸根等。
阳离子及元素杂质项目:
- 一类元素:砷、镉、汞、铅;
- 二类元素:钴、钒、镍、铊、金、钯、铱、铑、银、铂、锂、锑、钡、钼、铜、锡、铬、硒等;
- 三类元素:铁、锌、钾、钙、钠、锰、镁、铝、钨、硼等低毒性元素;
- 催化剂残留:钯、铂、铑、镍等贵金属及过渡金属催化剂残留;
- 经典检查项目:铁盐、重金属、砷盐、铵盐、炽灼残渣、酸度、碱度等。
客户可根据药品的处方工艺、给药途径、每日最大摄入量以及药典和ICH Q3D的要求,选择相应的检测项目组合,形成针对性的元素杂质控制策略。
检测方法
药品杂质离子测定需要根据待测离子种类、含量水平以及样品基质选择合适的分析方法,常用方法如下:
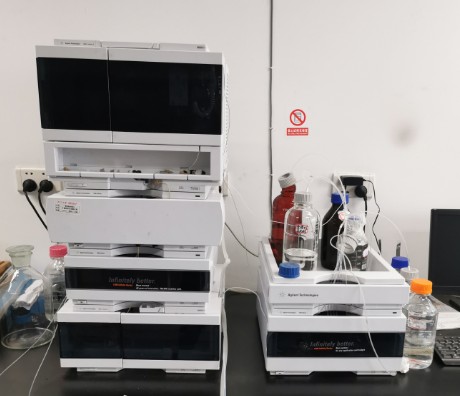
离子色谱法(IC):是测定阴离子和部分阳离子的首选方法,利用离子交换分离原理,配合电导检测器或紫外检测器,可同时分离测定氟、氯、溴、硝酸根、硫酸根、磷酸根等多种阴离子,具有灵敏度高、选择性好、可多组分同时测定的优势,广泛应用于药品中无机阴离子的定量分析。
电感耦合等离子体质谱法(ICP-MS):是目前元素杂质分析最先进的手段,可同时测定几十种金属和非金属元素,检出限低至ng/L级别,能够满足ICH Q3D对一类和二类元素的严格控制要求,特别适合注射剂、吸入制剂等高风险剂型以及低浓度样品的检测。
电感耦合等离子体发射光谱法(ICP-OES):适用于常量至微量水平的多元素质测定,线性范围宽,分析速度快,常用于三类元素以及含量相对较高的二类元素的批量筛查。
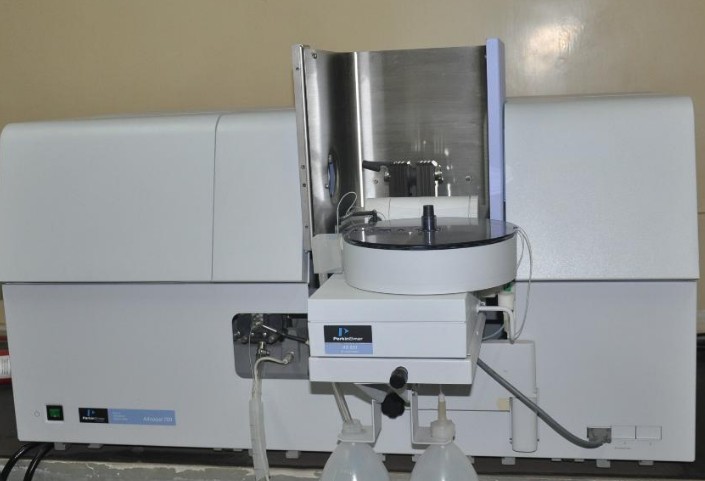
原子吸收光谱法(AAS):包括火焰原子吸收和石墨炉原子吸收,适用于单一元素的精确测定,石墨炉法灵敏度高,可用于铅、镉等有害元素的痕量分析。
原子荧光光谱法(AFS):对砷、汞、硒、锑、铋等能形成氢化物或冷原子蒸气的元素具有优异的灵敏度和选择性,是中国药典中砷盐和汞检查的重要手段。
化学法与限度检查:包括比色法、比浊法、滴定法等经典药典方法,用于氯化物、硫酸盐、铁盐、重金属、炽灼残渣等项目的限度检查,操作简便、成本较低。
在方法开发过程中,还需要对方法的专属性、线性、准确度、精密度、检出限、定量限、耐用性等指标进行系统验证,确保方法满足药典和法规要求。
检测仪器
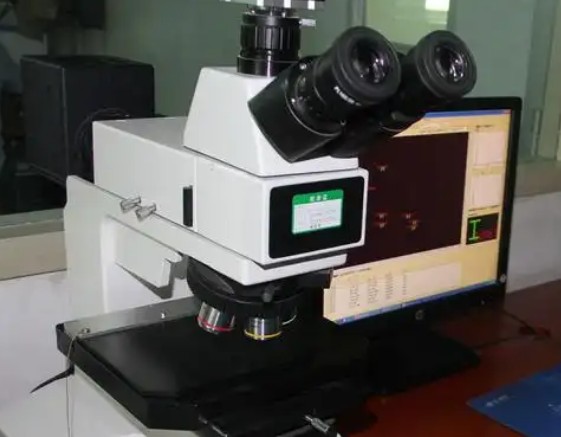
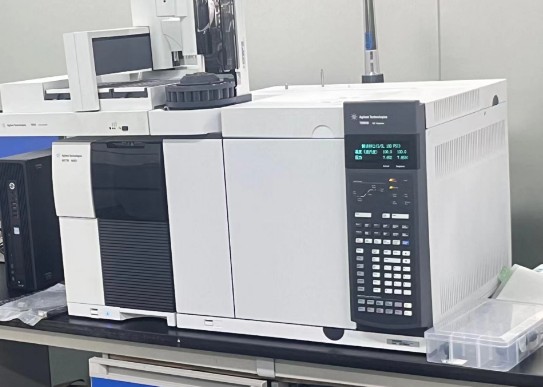
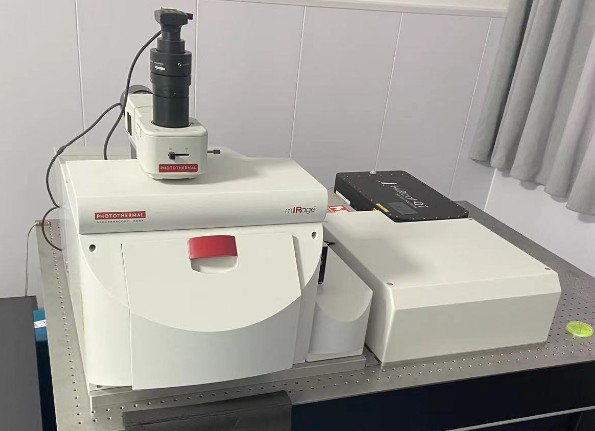
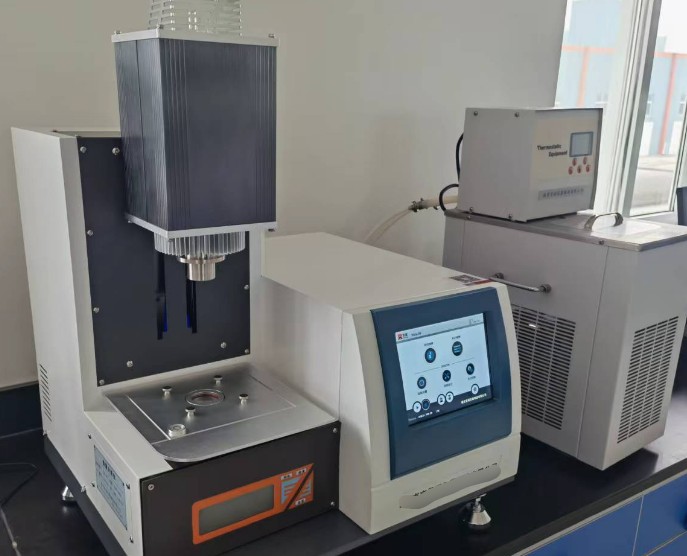
为保证药品杂质离子测定结果的准确性和可追溯性,实验室配备了一系列先进的分析仪器设备:
- 离子色谱仪(配备电导检测器、电化学检测器);
- 电感耦合等离子体质谱仪(ICP-MS);
- 电感耦合等离子体发射光谱仪(ICP-OES);
- 原子吸收分光光度计(火焰法与石墨炉法);
- 原子荧光光度计(AFS);
- 紫外-可见分光光度计;
- 微波消解仪,用于样品的密闭酸消解前处理;
- 马弗炉,用于炽灼残渣及干法灰化处理;
- 超纯水系统,保障试剂与器皿的洁净度;
- 电子天平、pH计、离心机、固相萃取装置等辅助设备。
所有仪器均定期进行校准和期间核查,实验用水、试剂和标准物质均可溯源,从硬件层面保障检测数据的质量。
应用领域
药品杂质离子测定的技术服务覆盖制药行业的多个应用场景:
- 药品注册申报:为新药和仿制药注册提供元素杂质研究数据,支持ICH Q3D符合性声明;
- 仿制药一致性评价:对参比制剂与仿制品进行杂质离子对比研究;
- 原料药质量控制与放行检测:对每批次原料药进行残留离子和元素杂质检验;
- 药品出口检测:依据目标市场药典要求开展检测,助力产品进入国际市场;
- 药包材相容性研究:测定包装材料中离子的浸出和迁移情况,评估包材安全性;
- 中药质量控制:对中药材及制剂中的重金属及有害元素进行监控;
- 工艺优化研究:追踪催化剂残留水平,评估清洗工艺和纯化效果;
- 稳定性研究:考察储存过程中离子型降解杂质的变化趋势;
- 制药企业洁净环境与工艺用水监控;
- 科研院所与高校的药学研究课题合作。
通过专业的杂质离子测定服务,可以帮助制药企业全面掌握产品质量信息,降低审评风险,保障患者用药安全。
常见问题
问题一:药品杂质离子测定的检测周期是多久?
药品杂质离子测定的检测周期一般为7-15个工作日。实际周期会受到多方面因素的影响:一是检测项目的数量,若同时测定数十种元素杂质和多种阴离子,所需时间会相应延长;二是样品数量和前处理复杂程度,注射剂等样品前处理相对简单,而含大量有机基质的样品需要微波消解甚至高温灰化,耗时更久;三是方法的复杂程度,采用常规药典方法较快,若需要方法开发和方法验证,周期会明显增加;四是是否需要加急服务,如客户有紧急需求,实验室可以安排优先排样、加急处理,缩短交付时间。建议客户在送检前与检测机构充分沟通,明确检测需求和期望的交付时间。
问题二:药品杂质离子测定的检测价格是多少?
药品杂质离子测定的检测费用受多种因素综合影响,无法一概而论。主要影响因素包括:检测项目的数量和种类,单项离子检测与多元素全扫描的价格差异较大;所采用的检测方法,离子色谱、ICP-MS、AAS等不同方法的成本不同;样品数量,批量送检通常可以享受更优惠的核算方式;样品的基质和前处理难度,复杂基质样品需要更多的人工和耗材成本;检测周期,加急服务会额外产生费用。此外,若涉及方法开发、方法验证或稳定性考察等定制化研究需求,费用也会相应调整。如您有具体的检测需求,欢迎联系我们的技术顾问详细沟通,我们将根据您的项目情况提供准确的报价方案。
问题三:药品杂质离子测定测试需要什么资质?
药品杂质离子测定属于专业性很强的分析测试领域,需要依托具备相应资质和能力的检测机构来开展。我们旗下拥有CMA和CNAS资质,能力范围覆盖药品领域的多种离子和元素杂质检测项目,可以满足制药企业注册申报、质量控制、供应商审计等多种场景的合规需求。同时,我们组建了由药物分析、仪器分析等专业背景人员组成的资深技术团队,熟悉中国药典、ICH Q3D等国内外法规和技术要求,实验室配备了离子色谱、ICP-MS、ICP-OES、原子吸收等先进的仪器设备,建立了完善的质量管理体系,能够为客户提供科学、准确、公正的检测数据和技术支持。
问题四:药品杂质离子测定对样品量有什么要求?
样品量需求取决于检测项目的多少和所选用的分析方法。一般来说,进行单一项目限度检查时,固体样品数克、液体样品数十毫升即可满足要求;若需要同时开展多项元素杂质和阴离子测定,或需要进行方法验证和复核测试,建议固体样品提供不少于10克、液体样品不少于50毫升。对于贵重样品或样品量有限的研发样品,可与实验室提前沟通,通过优化称样量和稀释方案尽量减少样品消耗。送样时应注意样品的密封和标识,避免外源性离子污染影响测定结果。
问题五:如何避免样品前处理过程中引入离子污染?
离子污染控制是痕量杂质测定成功的关键环节。实验室通常采取以下措施:使用高纯度的试剂和超纯水,所有酸试剂均选择痕量金属分析纯级别以上;实验器皿经酸浸泡清洗并用超纯水淋洗后使用,必要时采用一次性塑料器皿替代玻璃器皿;微波消解采用密闭体系,避免环境尘埃和容器溶出离子的干扰;同步制备试剂空白,对前处理全过程引入的背景值进行扣除;样品制备在洁净环境中进行,操作人员严格遵守操作规程。通过全流程的污染控制,可确保检出限和测定结果的可靠性。
问题六:检出限能否满足ICH Q3D对元素杂质控制限度的要求?
可以满足。采用ICP-MS进行分析时,大多数元素的检出限可达到ppb甚至更低水平,换算为浓度后远低于ICH Q3D规定的各类元素每日允许暴露量所对应的浓度控制阈值。对于砷、汞、铅、镉等一类元素,即使用药量较大的口服固体制剂,方法的灵敏度也足以支持其浓度限度要求的测定。在正式检测前,实验室会根据药品的每日最大摄入量和给药途径,计算各元素对应的浓度关注阈值,并评估方法的检出限和定量限是否满足要求,必要时优化仪器参数或浓缩样品,确保数据能够有效支持符合性判定。
问题七:药品包装材料中的离子浸出物如何开展测定?
药包材中的离子浸出物研究通常按照提取试验和浸出物研究的思路进行。首先根据包材的特性和药品的性质,选择合适的提取溶剂和提取条件(如加热、振荡等),模拟加速条件下进行提取;然后采用离子色谱测定可浸出的无机阴离子,采用ICP-MS或ICP-OES测定可浸出的金属元素和无机阳离子;最后将测定结果与安全评估阈值进行比较,评估浸出物水平是否对患者构成安全风险。对于直接接触液体制剂和注射剂的包材,还应结合稳定性考察和长期放置样品的实际浸出数据开展分析,全面评价包材与药品的相容性,为包材的选择和变更提供科学依据。