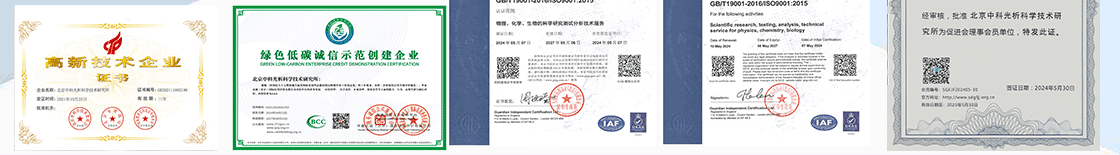
旗下实验室资质
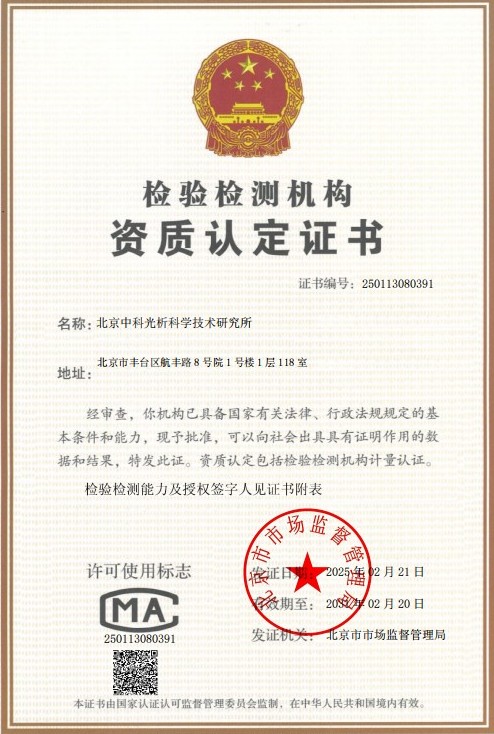 CMA计量认证证书
 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
药物杂质纯度检测是药品研发与生产质量控制体系中不可或缺的关键技术环节,其核心目标在于系统性地识别、鉴定和定量分析药品中可能存在的各类杂质,从而全面评估药品的纯度水平和安全性。药品中的杂质是指药品中存在的任何非药用成分或非目标物质,包括起始原料、副产物、中间体、降解产物、试剂、配位体、催化剂以及制备、贮藏过程中引入的任何其他物质。这些杂质不仅可能降低药物的疗效,还可能对人体产生毒副作用,甚至存在致突变、致癌等严重安全风险。
从法规层面来看,国际人用药品注册技术协调会(ICH)制定了Q3A(新原料药中的杂质)、Q3B(新制剂中的杂质)、Q3C(残留溶剂)、Q3D(元素杂质)以及M7(评估和控制药物中的DNA反应性杂质)等一系列指导原则,对杂质的分类、限度和控制策略提出了明确要求。中国药典、美国药典(USP)、欧洲药典(Ph.Eur.)等各国药典标准也对杂质检查项目作出了详细规定。药物杂质纯度检测通过科学的分析手段和严格的质量标准,为药品的安全性、有效性和质量可控性提供坚实的数据支撑,是药品获准上市并持续满足质量要求的重要保障。
检测样品
药物杂质纯度检测适用的样品范围广泛,涵盖了药品全生命周期中的各类物料,主要包括:
- 化学原料药(API)及其中间体;
- 各类药物制剂,包括片剂、胶囊剂、注射剂、口服溶液剂、乳膏剂、栓剂等;
- 药用辅料,如填充剂、黏合剂、崩解剂、防腐剂、着色剂等;
- 药物对照品、标准品及杂质对照品;
- 稳定性考察样品,包括影响因素试验、加速试验和长期试验样品;
- 工艺变更前后比对样品及OOS(超限)调查样品;
- 植物提取物、多肽、核酸类药物及抗体等生物制品。
送检样品应保持包装完好、状态稳定,并附上必要的样品信息,如样品名称、批号、生产工艺信息、拟考察的杂质项目及相关质量标准等,以便检测机构制定科学合理的分析方案,提高检测效率和结果的准确性。
检测项目
药物杂质纯度检测项目依据杂质的来源和性质,通常可分为以下几大类:
- 有机杂质检测:包括起始原料、副产物、中间体、降解产物、试剂和配位体等,通常以有关物质检查的形式进行定量和定性分析;
- 无机杂质检测:包括重金属、炽灼残渣、无机盐、催化剂残留等;
- 残留溶剂检测:依据ICH Q3C要求,对药品生产过程中使用的各类有机溶剂残留进行分类检测和限度控制;
- 元素杂质检测:依据ICH Q3D指导原则,对各类元素杂质(包括1类、2类、3类元素)进行风险评估和定量测定;
- 基因毒性杂质检测:依据ICH M7要求,对可能具有DNA反应性的杂质(如亚硝胺类、卤代烷烃类、芳香胺类等)进行痕量检测;
- 手性杂质检测:对手性药物中对映异构体杂质进行分离和定量分析;
- 降解产物研究:通过强制降解试验(水解、氧化、光照、热分解等)研究药物的降解途径和降解产物;
- 杂质谱分析:系统鉴定各杂质的结构并确定其来源,建立完整的杂质控制策略。
检测方法
药物杂质纯度检测需要根据杂质的理化性质、含量水平和基质特点选择合适的分析方法,常用的检测方法包括:
- 高效液相色谱法(HPLC):目前有关物质检测最主流的方法,配备紫外检测器(UV)、二极管阵列检测器(DAD)、蒸发光散射检测器(ELSD)或电喷雾检测器(CAD),可实现绝大多数有机杂质的分离和定量;
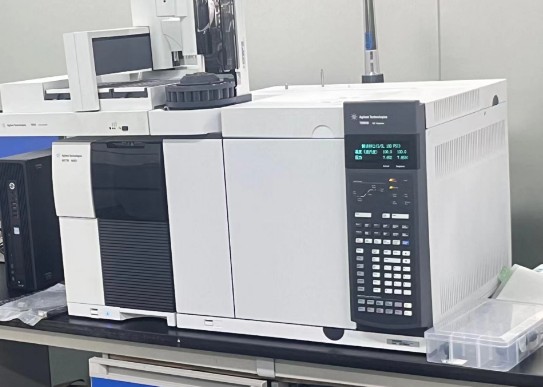
- 气相色谱法(GC):主要用于残留溶剂检测和挥发性杂质分析,配备氢火焰离子化检测器(FID)、电子捕获检测器(ECD)或质谱检测器;
- 液相色谱-质谱联用法(LC-MS/LC-MS/MS):适用于杂质结构鉴定、痕量基因毒性杂质检测以及复杂基质中杂质的定性定量分析;
- 气相色谱-质谱联用法(GC-MS):用于挥发性杂质的定性鉴定和确证分析;
- 电感耦合等离子体质谱法(ICP-MS):元素杂质检测的首选方法,灵敏度高、线性范围宽,可同时测定多种元素;
- 离子色谱法(IC):用于无机阴离子、阳离子及部分极性杂质的分析;
- 毛细管电泳法(CE):适用于离子型杂质、手性杂质及生物大分子相关杂质的分析;
- 核磁共振法(NMR):用于杂质结构的精确确证和纯度测定;
- 方法验证与确认:依据ICH Q2(R2)指导原则,对专属性、线性、准确度、精密度、检测限、定量限、范围和耐用性等指标进行全面验证。
检测仪器
高精度的分析仪器是药物杂质纯度检测数据准确可靠的根本保障,检测过程中常用的仪器设备包括:
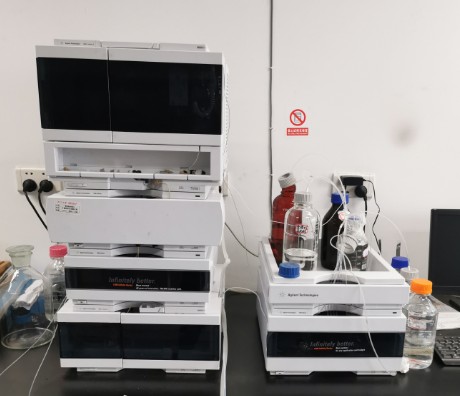
- 超高效液相色谱仪(UHPLC)及高效液相色谱仪(HPLC),配DAD、FLD、ELSD、CAD等多种检测器;
- 气相色谱仪(GC),配FID、ECD、顶空进样器等;
- 三重四极杆液质联用仪(LC-MS/MS),用于痕量杂质的高灵敏度定量;
- 四极杆-飞行时间高分辨质谱仪(Q-TOF),用于杂质的精确分子量测定和结构推测;
- 电感耦合等离子体质谱仪(ICP-MS)与电感耦合等离子体发射光谱仪(ICP-OES);
- 离子色谱仪、毛细管电泳仪;
- 核磁共振波谱仪(NMR);
- 卡尔费休水分测定仪、马弗炉、恒温恒湿稳定性试验箱等辅助设备。
所有仪器均需定期进行校准和期间核查,并建立完善的仪器使用与维护记录,确保检测数据具备完整的追溯性,为药品质量判断提供可靠依据。
应用领域
药物杂质纯度检测服务广泛应用于医药行业的各个领域,主要包括:
- 创新药研发:在临床前研究、IND申报、临床研究及NDA申报各阶段提供杂质研究数据支持;
- 仿制药开发与一致性评价:通过与参比制剂的杂质谱对比研究,证明产品质量的一致性;
- 药品注册与申报:为国内外药品注册提供符合药政部门要求的杂质研究资料;
- 工艺开发与优化:评估不同合成路线和工艺参数对产品杂质谱的影响;
- 稳定性研究:考察药品在贮藏过程中的杂质增长趋势,为确定有效期和贮藏条件提供依据;
- 变更控制:评估原料来源、工艺、处方、包装等变更对产品质量的影响;
- 质量控制与放行:为药品生产企业的常规质量检验提供第三方检测支持;
- 药品进出口检验及药政抽检配合:提供公正、科学的检测数据。
常见问题
问题一:药物杂质纯度检测的检测周期是多久?
一般情况下,药物杂质纯度检测的周期为7-15个工作日。具体检测周期会受到多种因素的影响:检测项目的数量和复杂程度是最主要的因素,例如单一的有关物质检测周期较短,而涉及杂质结构鉴定、基因毒性杂质痕量分析或完整方法开发的复杂项目则需要更长时间;样品数量的多少也会影响整体排期;若检测方法需要先行开发和方法学验证,周期会相应延长。此外,如有紧急的加急需求,可与检测机构沟通安排加急服务,以缩短检测周期,具体时间安排建议在委托检测前与技术人员充分确认。
问题二:药物杂质纯度检测的检测价格是多少?
药物杂质纯度检测的价格受多方面因素的综合影响,无法一概而论。主要影响因素包括:检测项目的类型和数量,如常规有关物质检测、残留溶剂检测、元素杂质检测和基因毒性杂质检测的难易程度和技术要求各不相同;所采用的检测方法,常规色谱方法与质谱联用等高端分析手段的成本存在差异;样品的数量和基质复杂程度;是否需要额外的方法开发、方法验证或杂质结构鉴定服务;以及检测周期要求,加急服务会产生相应的额外费用。建议您在委托检测前与我们联系,提供具体的检测需求和样品信息,我们将根据实际情况为您制定个性化的检测方案并提供准确的报价。
问题三:药物杂质纯度检测测试需要什么资质?
我们旗下拥有CMA和CNAS资质,可承接各类药物杂质纯度检测业务。我们的能力范围覆盖原料药、药物制剂、辅料等多种样品类型的杂质分析,检测能力依据相关药典标准和ICH指导原则建立并持续维护。同时,我们组建了由药物分析领域专业人员构成的技术团队,成员具备深厚的药典标准应用和杂质研究经验,并配备高效液相色谱、气相色谱、液质联用、气质联用、电感耦合等离子体质谱等一系列先进分析仪器,能够为药品研发、注册申报和质量控制提供专业、可靠的杂质检测技术服务。
问题四:药物杂质纯度检测需要提供多少样品量?
样品需求量取决于检测项目的多少和所选用的分析方法。一般情况下,单一杂质检测项目通常需要提供数十毫克至数百毫克的样品即可满足分析需求;若涉及多个检测项目、方法开发或需要留存复测样品,建议适当增加样品量。对于特殊样品(如珍贵对照品或临床样品),可提前与技术顾问沟通,我们将尽可能优化取样方案,在保证数据可靠性的前提下减少样品消耗。送检时请同时提供样品的名称、批号、结构信息(如有)及质量标准等背景资料,以便提高检测效率。
问题五:药物杂质纯度检测报告包含哪些内容?
药物杂质纯度检测报告通常包括以下核心内容:样品的基本信息(名称、批号、接收日期等)、检测依据(药典标准、指导原则或客户提供的分析方法)、检测项目和检测方法描述、检测条件与仪器参数、检测结果数据(包括各杂质的保留时间、相对保留时间、含量及总杂质水平)、与质量标准的符合性结论、典型色谱图及原始数据附件等。如果涉及杂质结构鉴定,报告中还会包含质谱数据、碎片离子分析及结构解析的相关信息。报告内容完整规范,可满足药品研发申报、质量审计及监管核查等多种用途的需求。
问题六:什么是基因毒性杂质?为什么需要特别关注?
基因毒性杂质是指能够直接或间接损伤细胞DNA、具有致突变风险的物质,常见类型包括亚硝胺类、芳香胺类、卤代烷烃类、磺酸酯类、环氧衍生物等。这类杂质即使在极低的暴露水平下也可能对人体造成潜在的致癌风险,因此其控制限度通常远远低于一般杂质,检测难度大,往往需要达到ppm甚至更低水平的定量能力。ICH M7指导原则对这类DNA反应性杂质的评估和控制提出了系统的要求,药品监管机构近年来也不断加强对基因毒性杂质的监管力度。通过灵敏的LC-MS/MS等分析手段对基因毒性杂质进行严格监控,是保障用药安全的重要措施。
问题七:杂质谱分析是什么?如何进行杂质鉴定?
杂质谱分析是指对药品中所有已知杂质和潜在杂质进行系统梳理和分析的研究过程,旨在明确杂质的来源、结构及水平,并据此建立科学的杂质控制策略。杂质鉴定通常遵循以下流程:首先通过强制降解试验和工艺分析推测可能的杂质来源;然后利用HPLC-DAD、LC-MS等方法对杂质进行初步检测,获取杂质的紫外光谱特征和精确分子量信息;再通过多级质谱碎片分析推测杂质的结构;必要时采用半制备色谱富集分离杂质,并结合核磁共振(NMR)等手段进行结构确证;最后通过杂质对照品或标准物质对鉴定结果进行确认。完整的杂质谱研究是药品质量研究和注册申报的重要技术支撑。