旗下实验室资质
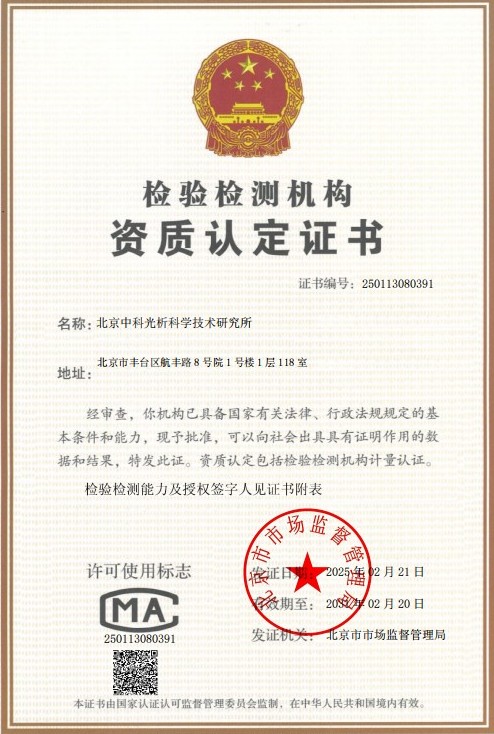 CMA计量认证证书
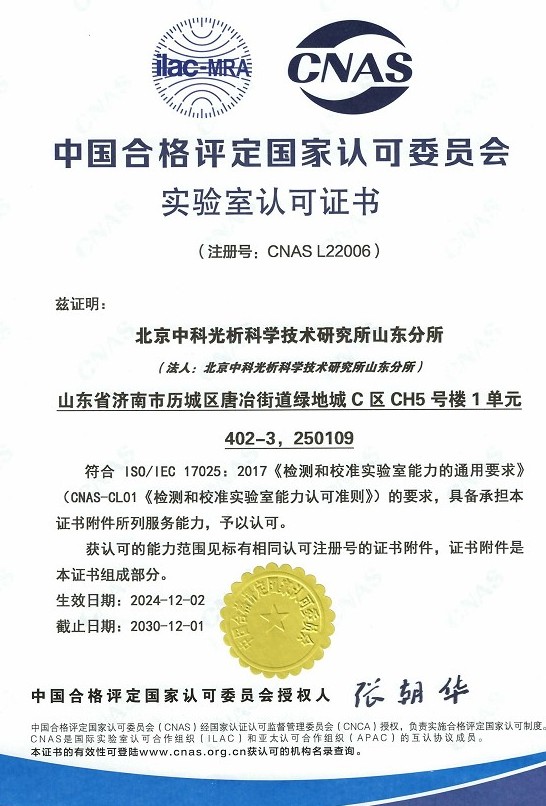 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
抗感染药物遗传毒性评估是药物非临床安全性评价的重要组成部分,旨在通过一系列标准化的体外和体内试验,系统检测抗感染类药物及其相关杂质是否具有损伤DNA、基因或染色体的潜在风险,为药物的临床前研究、注册申报和质量控制提供关键的安全性数据支持。
抗感染药物是临床使用最广泛的药物类别之一,包括β-内酰胺类、喹诺酮类、氨基糖苷类、大环内酯类、四环素类等抗生素,以及抗病毒药、抗真菌药和抗寄生虫药物等。部分抗感染药物的作用机制直接或间接涉及核酸代谢过程,例如喹诺酮类药物通过抑制DNA旋转酶发挥抗菌作用,因此其遗传毒性风险更需要严谨评估。此外,药物合成过程中引入的工艺杂质、降解产物以及制剂中的提取物与浸出物,也可能带来潜在的遗传毒性隐患,需要通过科学的评估策略加以识别和控制。
目前国际通用的遗传毒性标准组合试验主要参照ICH S2(R1)指导原则和OECD试验指南设计,通常包括细菌回复突变试验、体外哺乳动物细胞试验以及体内试验。一套完整的试验组合能够分别从基因突变、染色体畸变和染色体断裂等多个层面全面表征受试物的遗传毒性特征,避免单一试验的局限性,确保评价结果的科学性和可靠性。
检测样品
抗感染药物遗传毒性评估适用于药物全生命周期中的各类样品,主要包括以下类型:
- 原料药(API):抗感染药物活性成分本身,是遗传毒性评价的核心对象。
- 药物制剂:片剂、胶囊、注射剂、干混悬剂、乳膏、凝胶、滴眼液等各类剂型成品。
- 中间体与工艺杂质:合成路线中的关键中间体及可能残留的反应副产物。
- 降解产物:药物在光照、温度、湿度等条件下产生的降解杂质。
- 提取物与浸出物:包装材料、输送管路等迁移至药物中的物质。
- 新化合物实体:处于早期研发阶段的候选抗感染化合物。
- 仿制药与对照样品:用于一致性评价的仿制制剂及参比制剂。
检测项目
围绕抗感染药物的作用特点和评价需求,遗传毒性评估涵盖以下核心检测项目:
- 细菌回复突变试验(Ames试验):检测受试物诱导细菌基因突变的能力,是遗传毒性筛选的第一道关卡。
- 体外哺乳动物细胞染色体畸变试验:检测受试物导致染色体结构和数目异常的潜力。
- 体外哺乳动物细胞微核试验:通过微核形成情况评估染色体断裂或整条染色体丢失效应。
- 小鼠淋巴瘤细胞TK基因突变试验:敏感性较高的基因突变检测体系,可同时检测点突变与大片段染色体改变。
- 体内哺乳动物红细胞微核试验:在整体动物水平评估受试物的染色体损伤作用。
- 体内彗星试验:检测动物组织细胞中的DNA链断裂损伤情况。
- 遗传毒性杂质评估:依据ICH M7原则,对药物中潜在遗传毒性杂质进行鉴定、分类与控制策略制定。
- 标准组合与定制化套餐:可根据注册申报或研发需求灵活组合试验方案。
检测方法
各项遗传毒性试验均严格遵循OECD试验指南和相关技术指导原则开展,具体方法如下:
细菌回复突变试验按照OECD TG 471执行,常用鼠伤寒沙门氏菌TA97a、TA98、TA100、TA102、TA1535以及大肠杆菌WP2uvrA等标准菌株,采用平板掺入法或预培养法,在加与不加S9代谢活化系统的条件下进行,通过回复突变菌落数的变化判断受试物的致突变性。针对抗感染药物普遍存在的抑菌特性,试验前通常开展菌株毒性预试验,以科学设定剂量范围,避免假阴性或假阳性结果。
体外哺乳动物细胞试验选用中国仓鼠肺细胞(CHL)、中国仓鼠卵巢细胞(CHO)或人淋巴细胞等体系,按照OECD TG 473(染色体畸变试验)、OECD TG 487(体外微核试验)和OECD TG 490(小鼠淋巴瘤试验)规范操作,通过细胞毒性指标确定最高剂量,设置阴性对照、溶剂对照和阳性对照,并对试验数据进行规范的统计学分析,确保结果判读客观严谨。
体内试验包括按照OECD TG 474执行的哺乳动物红细胞微核试验和按照OECD TG 489执行的彗星试验,通常选用啮齿类动物,经口灌胃或临床拟用途径给药,通过骨髓、外周血或肝、胃等组织观察给药后的遗传损伤情况,与体外试验结果相互印证,形成完整的证据链,支撑整体遗传毒性风险的判断。
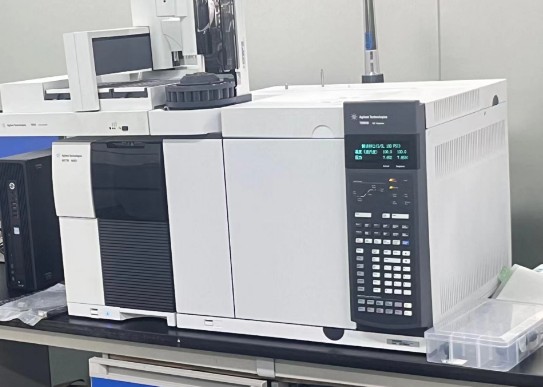
检测仪器
抗感染药物遗传毒性评估依托完善的实验平台与精密仪器设备,主要包括:
- 生物安全柜:为菌株和细胞操作提供无菌、安全的实验环境。
- 二氧化碳培养箱:维持哺乳动物细胞培养所需的温度、湿度和气体环境。
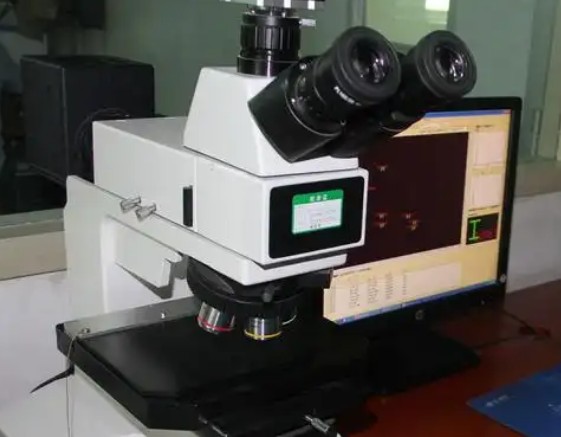
- 倒置显微镜与荧光显微镜:用于细胞形态观察、微核分析和彗星图像观察。
- 流式细胞仪:支持高通量微核检测和彗星试验的自动化分析。
- 酶标仪与紫外分光光度计:用于细胞毒性检测、细菌浓度测定和定量分析。
- 自动菌落计数器:实现Ames试验回复突变菌落的客观计数。
- 高速冷冻离心机:用于样品处理、细胞收集及相关组分的分离操作。
- 恒温振荡培养箱:满足细菌培养和预培养处理的条件需求。
- 超低温冰箱与液氮罐:保障标准菌株、细胞系的长期稳定保存。
- 动物实验设施:符合规范的屏障环境饲养及功能区,支持体内试验顺利开展。
应用领域
抗感染药物遗传毒性评估的应用场景十分广泛,主要覆盖以下领域:
- 新药注册申报:为创新抗感染药物的非临床安全性资料提供遗传毒性数据模块。
- 仿制药开发与一致性评价:支持仿制制剂安全性桥接和申报资料的完整性。
- 杂质研究与控制:对工艺杂质、降解产物进行遗传毒性风险鉴定与限度制定。
- 药物上市后再评价:对长期使用的品种进行安全性复核与风险排查。
- 科研与教学:支撑高校、科研院所围绕抗菌、抗病毒药物开展机制研究。
- 相关健康产品:为消毒产品、抗感染类医疗器械浸提液等提供安全性评价服务。
- 兽药与农业化学品:评估抗感染类兽药及相关产品的遗传安全性。
常见问题
问题一:抗感染药物遗传毒性评估的检测周期是多久?
抗感染药物遗传毒性评估的检测周期一般为7-15个工作日。具体周期受多种因素影响:首先,检测项目的数量和组合方式直接决定周期长短,单项Ames试验相对较快,而包含体内试验的完整标准组合则需更长时间;其次,样品数量越多,平行处理和批次安排所需的时间相应增加;再次,方法复杂程度也是重要因素,涉及动物饲养、代谢活化或需要方法学预摸索的样品,周期会适度延长;此外,若客户有加急需求,可在评估后安排优先排产,以更短的时间完成检测。建议在送检前与技术顾问充分沟通,明确项目范围和时间要求,获得准确的周期计划。
问题二:抗感染药物遗传毒性评估的检测价格是多少?
抗感染药物遗传毒性评估的费用并非固定数值,而是由多重因素共同决定。检测项目的多少是首要因素,单项试验与标准组合试验的投入差异明显;所选检测方法不同,涉及的菌株、细胞、动物及耗材成本也不同;样品数量、检测周期(是否需要加急处理)以及是否需要重复试验或补充试验,同样会影响整体费用;此外,若受试样品溶解性差或抑菌性强,需要额外的方法学开发工作,也会增加相应的成本投入。如需了解具体项目的费用情况,欢迎联系我们的服务团队,将根据您的检测需求提供针对性的方案与报价。
问题三:抗感染药物遗传毒性评估测试需要什么资质?
我们旗下拥有CMA和CNAS资质,能力范围覆盖细菌回复突变试验、染色体畸变试验、微核试验等多项遗传毒性标准方法,可满足医药企业注册申报和研发评价的规范性要求。同时,我们组建了由毒理学、细胞生物学、微生物学及分析化学等多学科背景人员构成的专业技术团队,核心人员具有丰富的遗传毒性评价与数据审核经验;实验室配备生物安全柜、二氧化碳培养箱、流式细胞仪、荧光显微镜等先进仪器设备,并建立了严格的质量管理体系,从样品接收、试验操作到数据审核全程受控,确保检测结果的科学性、准确性和可追溯性。
问题四:抗感染药物遗传毒性评估送检时需要提供多少样品及哪些背景信息?
样品需求量与试验项目相关,细菌回复突变试验、体外细胞试验及体内试验所需样品量依次递增,具体数量可在方案确认阶段由技术顾问核算并提供送样清单。除样品本身外,建议随样提供以下信息:受试物的名称、结构式或主要成分信息;理化性质如溶解性、稳定性、pH值和颜色(避免干扰菌落计数);已知生物学活性数据,特别是最低抑菌浓度等抗菌谱信息;溶剂选择建议及临床拟用情况等。这些资料有助于实验室科学设计剂量范围、选择合适的培养条件,避免因抑菌作用或沉淀干扰导致试验失败,提高一次成功率。
问题五:为什么抗感染药物遗传毒性试验中要加入S9代谢活化系统?
部分化合物本身并不直接损伤DNA,但进入机体后经肝脏代谢酶转化,会生成具有反应活性的中间代谢产物,这些代谢物才具有遗传毒性。体外试验体系中的细菌和细胞缺乏完整的代谢能力,因此需要加入S9混合液(哺乳动物肝微粒体酶制剂)来模拟体内的代谢过程。在加与不加S9两种条件下平行试验,可以同时捕捉受试物的直接遗传毒性和间接代谢遗传毒性,防止漏检那些本身无活性但代谢后具有致突变性的物质,这正是标准遗传毒性试验组合要求在两种代谢条件下进行检测的原因所在。
问题六:抗感染药物在Ames试验中出现抑菌现象应如何处理?
抑菌现象是抗感染药物遗传毒性检测中的常见挑战。由于试验菌株本身是细菌,抗菌药物在高浓度下会抑制菌株生长,导致回复突变菌落数减少、背景苔变薄,影响结果判读。针对这一问题,实验室通常采取以下措施:开展预试验确定各菌株的毒性浓度,以明显抑菌浓度作为高剂量设计依据;改善样品溶解性,必要时调整溶剂体系;采用预培养法缩短药物与菌株的接触时间;对于抑菌极强的样品,可结合科学依据论证最大可行浓度,并在不影响菌株活力的浓度范围内完成评估。通过合理的剂量设计和方法优化,绝大多数抗感染药物均可获得有效的试验结果。
问题七:抗感染药物遗传毒性试验出现阳性结果是否意味着药物无法上市?
阳性结果并不意味着药物研发的终结,而是需要启动进一步的深入评价。按照相关技术指导原则,可采取证据权重分析策略:首先复核试验的有效性,排除假阳性因素;其次开展追加试验,如体内微核试验、彗星试验,评估体外阳性结果在整体动物中的相关性;必要时进行机制研究,判断遗传毒性是否由非生理性条件(如高浓度细胞毒性、渗透压异常、pH极端等)引起。最终结合药物的适应症、临床获益、暴露水平和杂质控制策略进行综合的风险-获益评估。历史上不少药物在完成系统化的追加评价后成功上市,关键在于以科学的态度和规范的流程开展后续研究。