旗下实验室资质
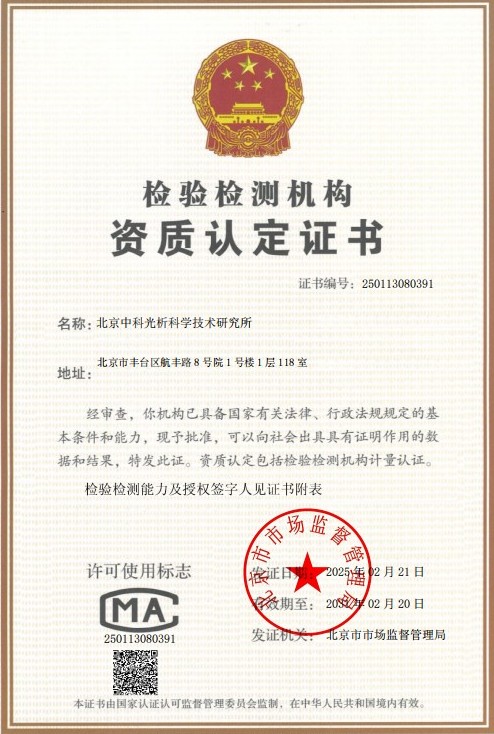 CMA计量认证证书
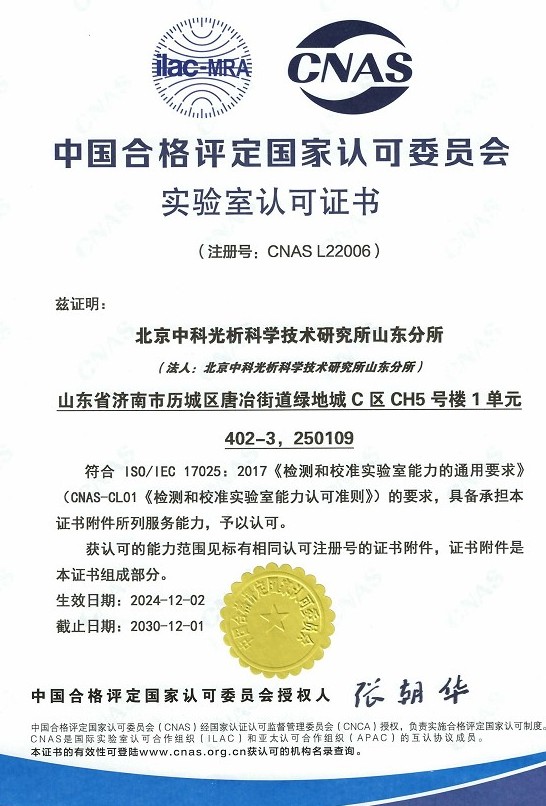 CNAS实验室认可证书
 ISO资质
 高新技术企业资质
技术概述
医疗器械致癌性生物测定是医疗器械生物学评价体系中至关重要的高风险检测项目,旨在评估医疗器械或其浸提液在长期接触人体组织过程中是否具有引发恶性肿瘤的潜在风险。依据ISO 10993-3《医疗器械生物学评价 第3部分:遗传毒性、致癌性和生殖毒性试验》以及GB/T 16886.3标准,致癌性测试通常作为遗传毒性测试结果为阳性或某些特定长期植入器械的后续必测项目。由于直接进行动物致癌实验周期长、成本高且涉及伦理争议,目前的致癌性生物测定更多结合了遗传毒性试验组合、慢性毒性试验数据以及致癌潜力评估策略。
该技术的核心在于识别医疗器械材料中是否存在具有致癌作用的化学成分,以及这些成分在临床使用过程中是否可能通过释放、迁移或生物转化对人体产生致癌效应。医疗器械的致癌性机制主要分为两大类:一类是遗传毒性致癌物,这类物质直接作用于DNA,导致基因突变或染色体损伤,进而诱发癌症;另一类是非遗传毒性致癌物,它们不直接损伤DNA,而是通过干扰细胞信号通路、抑制细胞凋亡或引发慢性炎症反应等机制促进肿瘤发生。医疗器械致癌性生物测定通过科学、系统的实验设计,能够有效识别上述风险,为医疗器械的上市前安全性评价提供关键数据支撑。
在进行致癌性生物测定时,实验室通常会采用“权重分析法”,综合分析材料的化学成分、浸提液特性、已有的毒理学数据以及临床接触时间。对于接触时间超过30天的植入器械,致癌性评价尤为严格。检测过程不仅关注肿瘤的发生率,还需考察肿瘤的潜伏期、剂量-反应关系以及肿瘤的良恶性性质。通过建立科学的生物学评价模型,医疗器械致癌性生物测定能够帮助研发人员筛选更安全的材料,优化产品设计,从而最大程度地降低产品对患者的潜在致癌风险,保障公众健康安全。
检测样品
医疗器械致癌性生物测定的检测样品范围涵盖了各类与人体直接或间接接触的医疗器械,尤其是那些长期植入人体或长期接触粘膜组织的器械。根据产品的物理形态、接触性质及接触时间,检测样品主要分为以下几类:
- 植入类医疗器械:包括人工关节、骨钉、骨板、脊柱内固定系统、心脏起搏器、人工心脏瓣膜、人工血管、神经补片、乳房植入物、眼科人工晶体等。此类产品由于在体内停留时间长,致癌性风险评价是重中之重。
- 长期接触体表的器械:如各类慢性伤口敷料、透皮给药系统、长期佩戴的矫形器、义齿材料等,这些材料虽然不植入体内,但长期与皮肤或粘膜接触,存在化学物质迁移的风险。
- 组织工程医疗产品:包括支架材料、细胞基质、生物工程皮肤等,这类产品往往涉及生物源材料或复杂的降解过程,降解产物可能具有潜在的致癌风险。
- 可吸收医疗器械:如可吸收缝合线、可吸收止血材料等,此类产品在体内降解过程中释放的中间产物或终产物可能对局部组织产生长期刺激,需要进行致癌性评估。
- 体外诊断试剂及器械:虽然大多不直接接触体内,但某些特殊用途的采血器、血液透析器等与血液长期接触的耗材也需纳入评价范围。
- 牙科植入材料:包括种植体、骨粉、牙科修复材料等,长期接触口腔粘膜和骨组织,属于致癌性评价的重点关注对象。
在样品制备过程中,必须严格遵循标准要求,根据样品的表面积或质量制备浸提液。常用的浸提介质包括生理盐水、植物油或含血清的细胞培养基等,以模拟不同的人体环境,确保检测结果能够真实反映医疗器械在临床使用状态下的潜在致癌性。
检测项目
医疗器械致癌性生物测定的检测项目依据ISO 10993-3及GB/T 16886.3标准,通常采用分层评估策略,结合体外和体内实验数据来综合判断致癌性风险。具体的检测项目包括但不限于以下内容:
- 遗传毒性试验组合:作为致癌性筛选的基础,通常包括细菌回复突变试验(Ames试验)、体外哺乳动物细胞染色体畸变试验或体外微核试验。若遗传毒性试验结果为阳性,则提示医疗器械可能具有致癌潜力,需进行更深入的评估。
- 体外细胞转化试验:这是评价致癌潜力的重要体外项目,通过检测化学物质是否能使正常的哺乳动物细胞发生形态学改变和生长特性改变,从而模拟细胞癌变过程。
- 哺乳动物体内致癌试验:虽然较少直接开展,但对于高风险且缺乏充分毒理学数据的新型材料,可能需要进行为期两年或更久的啮齿动物致癌试验,观察肿瘤发生率、发生率增加的时间、肿瘤多发性及恶性程度。
- 慢性毒性试验:通过长期反复接触实验动物,观察是否出现非肿瘤性损伤或癌前病变,为致癌性评估提供辅助证据。
- 毒代动力学研究:分析医疗器械材料或浸提液中的化学物质在体内的吸收、分布、代谢和排泄过程,评估其在靶器官的蓄积风险,从而推断致癌可能性。
- 化学表征分析:通过GC-MS、ICP-MS等手段分析材料中可能存在的已知或未知致癌物质(如多环芳烃、重金属、残留单体等),结合毒理学阈值(TTC)进行致癌风险评估。
- 剂量-反应关系研究:在试验中设置多个剂量组,研究致癌效应随剂量变化的规律,确定无观察到有害作用水平(NOAEL)。
这些检测项目相互补充,构成了完整的医疗器械致癌性生物测定评价体系,能够从基因、细胞、组织及整体动物水平全面评估产品的致癌风险。
检测方法
医疗器械致癌性生物测定采用的方法需严格依据国家标准、国际标准或行业公认的方法进行,确保检测结果的准确性和可重复性。主要的检测方法如下:
- 细菌回复突变试验(Ames试验):采用鼠伤寒沙门氏菌或大肠杆菌作为测试菌株,检测医疗器械浸提液是否引起基因突变。通过计数回变菌落数,判断样品是否存在致突变性,这是筛查致癌物的首选方法。
- 体外哺乳动物细胞染色体畸变试验:利用中国仓鼠肺细胞(CHL)或卵巢细胞(CHO)等,检测样品是否导致染色体结构或数目的异常。该方法能有效识别断裂剂和非整倍体诱导剂。
- 体外微核试验:通过检测细胞分裂过程中产生的微核数量,评估样品的致断裂性。微核是染色体片段或整个染色体在细胞分裂过程中滞留形成的,是致癌性评估的重要指标。
- 啮齿类动物长期致癌试验:若体外筛选提示潜在风险或产品属于高风险植入物,可进行动物实验。将样品或浸提液长期给予大鼠或小鼠,持续观察其终身,通过病理组织学检查统计各器官肿瘤发生率。
- 毒理学关注阈值(TTC)评估法:对于无法通过实验全面评估的复杂混合物,利用化学分析数据,结合TTC原则,推断其中未知化学成分的潜在致癌风险是否在安全范围内。
- 构效关系(SAR)分析:利用计算机模拟软件,分析医疗器械中化学成分的分子结构与已知致癌物的相似性,预测其潜在的致癌活性。
- 转基因动物模型试验:利用p53+/-小鼠或Tg.rasH2小鼠等转基因模型进行短期的致癌性筛选试验,相比传统两年期实验,该方法周期更短,灵敏度更高,适用于快速评估潜在致癌性。
在方法选择上,实验室会根据医疗器械的材料特性、接触途径和接触时间制定个性化的测试方案。例如,对于可沥滤物复杂的器械,需结合化学表征和生物学测试;对于长期植入器械,则重点考察慢性炎症反应和癌前病变的发生情况。
检测仪器
医疗器械致癌性生物测定是一项高度专业化的实验工作,需要依赖一系列精密的仪器设备来完成样品制备、细胞培养、动物饲养、病理分析及数据处理。核心检测仪器包括:
- 生物安全柜:提供无菌操作环境,确保细胞培养和微生物试验免受外界污染,保障实验人员和环境安全。
- 二氧化碳培养箱:用于体外细胞试验,精确控制温度、湿度和CO2浓度,模拟体内环境,维持细胞或组织的最佳生长状态。
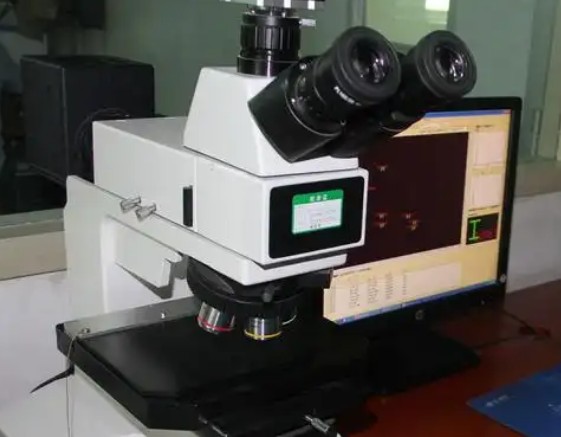
- 倒置显微镜与荧光显微镜:用于观察细胞形态、染色体结构及微核形成,配备高清成像系统,可记录实验过程中的关键图像数据。
- 超低温冰箱与液氮罐:用于储存实验用的细胞株、生物试剂及生物样品,确保生物活性物质的长期稳定性。
- 全自动菌落计数仪:在Ames试验中,用于快速、准确地计数培养皿中的回变菌落,提高检测效率和数据准确性。
- 流式细胞仪:在微核试验和细胞周期分析中,用于快速检测大量细胞的物理和化学特性,提供客观的定量分析结果。
- 病理切片机与染色机:用于动物实验后的组织病理学检查,制备高精度的组织切片,观察肿瘤病变。
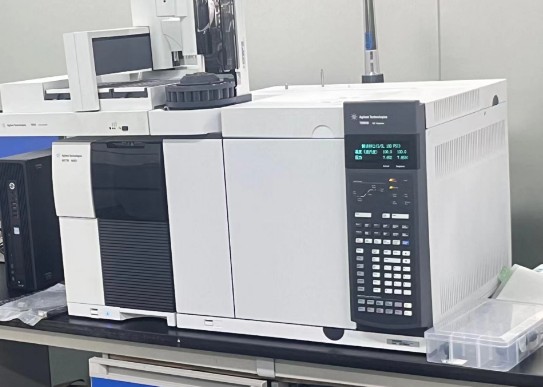
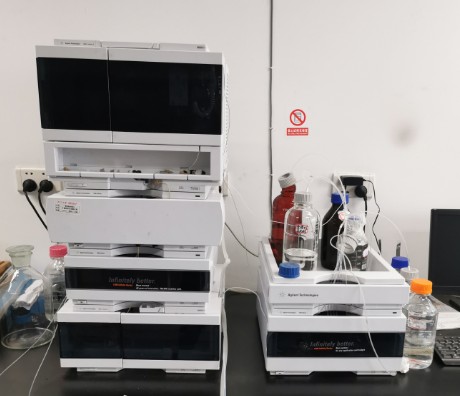
- 液相色谱-质谱联用仪(LC-MS)与气相色谱-质谱联用仪(GC-MS):用于化学表征分析,鉴定医疗器械浸提液中的有机化学成分,辅助致癌风险评估。
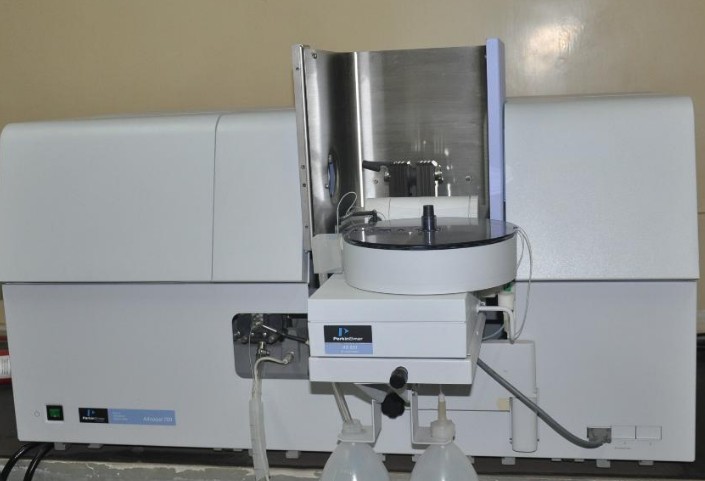
- 电感耦合等离子体质谱仪(ICP-MS):用于检测浸提液中的重金属及无机元素含量,评估其潜在的致癌毒性。
- 动物行为学监测系统与饲养设施:配备IVC(独立通气笼盒)系统的动物房,用于长期致癌试验中啮齿类动物的标准化饲养和观察。
这些先进仪器设备的组合使用,构成了医疗器械致癌性生物测定的硬件基础,确保了检测数据的科学性、严谨性和权威性。
应用领域
医疗器械致癌性生物测定的应用领域十分广泛,贯穿了医疗器械从研发、注册审批到上市后监管的全生命周期。主要应用领域包括:
- 医疗器械注册与认证:各国药品监管部门(如NMPA、FDA、CE)均要求对长期接触或植入人体的医疗器械进行致癌性评价,检测报告是产品上市许可的必备文件。
- 新产品研发与材料筛选:在医疗器械的设计开发阶段,通过致癌性生物测定,研发人员可以对比不同材料的生物安全性,筛选出致癌风险最低的材料,优化产品设计,降低后期注册风险。
- 高风险植入器械的安全评价:对于骨科植入物、心血管支架、人工器官等高风险产品,致癌性评价是临床前安全性评价的核心环节,直接关系到患者能否安全使用。
- 生产变更与工艺验证:当医疗器械的原材料来源、生产工艺、灭菌方式发生变更时,需重新进行包括致癌性在内的生物学评价,以确保变更未引入新的致癌风险。
- 国际贸易与技术壁垒突破:随着国际贸易的发展,出口医疗器械必须符合进口国(如欧盟、美国、日本)的严格标准,权威的致癌性检测报告有助于企业跨越技术壁垒,顺利进入国际市场。
- 医疗器械不良事件分析:在上市后监管中,若出现疑似致癌的不良事件,监管部门或企业可通过生物测定追溯原因,分析是否由器械本身导致,为风险控制提供依据。
- 组织工程与再生医学领域:随着新材料、新技术(如3D打印、纳米材料)在医疗领域的应用,致癌性生物测定对于评估新型生物材料的长期安全性具有不可替代的作用。
通过在这些领域的深入应用,医疗器械致癌性生物测定不仅保障了患者的生命健康,也推动了整个医疗器械行业向更安全、更规范的方向发展。
常见问题
问题一:医疗器械致癌性生物测定的检测周期是多久?
医疗器械致癌性生物测定的检测周期一般为7-15个工作日。具体的检测时长会受到多种因素的影响,例如检测项目的数量(如仅进行遗传毒性筛选还是包含体内试验)、样品制备的复杂程度、受试样品的数量以及是否需要加急处理等。复杂的化学表征分析或长期的动物实验可能会显著延长检测周期。为了确保检测结果的准确性和科学性,建议企业提前与检测机构沟通,制定合理的测试计划。
问题二:医疗器械致癌性生物测定的检测价格是多少?
医疗器械致癌性生物测定的检测价格并非固定不变,而是受到多种因素的综合影响。价格主要取决于检测项目的选择(如是否需要开展全套遗传毒性试验或特定动物实验)、样品的制备难度、所需的检测方法标准、送检样品的数量以及客户对检测周期的特殊要求(如加急服务)等。不同的测试组合成本差异较大,为了获取准确的报价,建议客户直接联系我们的技术顾问进行详细沟通,我们将根据您的具体产品特性提供定制化的检测方案及报价单。
问题三:医疗器械致癌性生物测定测试需要什么资质?
进行医疗器械致癌性生物测定需要实验室具备极高的专业技术能力和资质认可。我们旗下拥有CMA和CNAS资质,这标志着实验室的质量管理体系和技术能力符合国家标准和国际规范的要求。我们的检测团队由经验丰富的毒理学专家和技术人员组成,配备了国际先进的检测仪器设备,能够严格按照GB/T 16886和ISO 10993系列标准开展实验。我们专业的技术能力和合规的资质背景,能够确保检测过程的规范性和结果的法律效力,为医疗器械企业提供可靠的技术支持。
问题四:所有医疗器械都需要进行致癌性生物测定吗?
并非所有医疗器械都需要进行致癌性生物测定。根据ISO 10993-1和GB/T 16886.1的风险管理原则,致癌性评价主要针对长期接触人体(接触时间超过30天)的植入器械、进入循环系统的器械以及遗传毒性试验结果为阳性或存在潜在致癌风险的器械。对于短期接触、表面接触且材料成分明确的低风险器械,通常不需要进行专门的致癌性测试。企业应依据产品的接触性质和接触时间进行生物学评价程序筛查。
问题五:医疗器械致癌性生物测定与遗传毒性试验有什么区别?
医疗器械致癌性生物测定与遗传毒性试验既有联系又有区别。遗传毒性试验主要检测物质是否损伤DNA或染色体,是筛选致癌物的高灵敏度方法,属于体外试验为主;而致癌性生物测定范围更广,除了包含遗传毒性测试外,还关注非遗传毒性机制,可能涉及长期的动物体内实验,直接观察肿瘤的发生。简单来说,遗传毒性试验往往是致癌性评价的第一步,若结果为阳性,则提示需要进行更深入的致癌性风险评估。
问题六:浸提液制备对致癌性测试结果有多大影响?
浸提液的制备是医疗器械致癌性生物测定中最关键的环节之一,直接影响检测结果的准确性。如果浸提条件(如介质种类、浸提温度、浸提时间、表面积体积比)选择不当,可能导致致癌性化学物质未被充分沥出,造成假阴性结果;或者因条件过于剧烈导致非临床实际的降解产物产生,造成假阳性结果。因此,实验室必须严格按照标准规定的浸提条件进行操作,确保浸提液能真实反映医疗器械临床使用时的风险。
问题七:如果致癌性测试结果为阳性,产品还能上市吗?
如果医疗器械致癌性生物测定结果为阳性,并不意味着产品绝对无法上市,但这表明产品存在潜在的安全风险,需要采取进一步的措施。企业需分析阳性结果的原因,是否可以通过改变材料配方、优化生产工艺或增加清洗步骤来降低风险。同时,需结合人体接触剂量、实际获益与风险评估进行综合分析。如果风险不可接受且无法改进,则产品可能无法通过注册审批;若能证明在临床受益远大于风险,且采取了有效的风险控制措施,部分产品仍有可能获得批准。