无菌检测操作规程
技术概述
无菌检测操作规程是药品、医疗器械及生物制品质量控制体系中至关重要的一环,其核心目的是验证产品中是否含有任何活的微生物。作为一种无菌产品的放行检验项目,该操作规程直接关系到产品的安全性和患者的生命健康。在制药工业和医疗领域,无菌检测不仅是一项法定检验,更是企业质量管理体系(QMS)成熟度的直接体现。该检测基于概率统计原理,通过将样品接种至规定的培养基中,在特定的温度和时间内进行培养,观察是否有微生物生长,从而判断整批产品的无菌状态。
无菌检测操作规程的制定必须严格遵循相关法规和技术标准,包括但不限于《中国药典》、美国药典(USP)、欧洲药典(EP)以及日本药典(JP)等。这些标准对检测环境、培养基灵敏度、菌种选择、操作手法以及结果判断都做出了明确且严格的规定。值得注意的是,无菌检测并非绝对的“零检出”,而是一个统计学上的合格判定过程。因此,建立一套科学、严谨的无菌检测操作规程,能够最大限度地降低假阴性或假阳性结果的发生概率,确保检测数据的真实可靠。
在技术层面,无菌检测操作规程的核心在于对“无菌”概念的贯彻。这不仅要求最终检测结果为阴性,更要求整个检测过程处于严格受控的无菌环境中。通常,检测需要在洁净度达到B级背景下的A级层流罩或隔离器中进行,以防止环境中的微生物污染样品导致假阳性结果。同时,操作人员必须经过严格的专业培训和资格认证,掌握无菌操作技术,包括手部消毒、穿衣流程、物品传递以及操作过程中的气流阻断防范等细节。
此外,无菌检测操作规程还包括了完善的阴性对照和阳性对照设计。阴性对照用于验证操作环境、培养基及器具的无菌性,而阳性对照则用于验证培养基的灵敏度以及检测方法的有效性。通过这一系列严密的质控措施,无菌检测操作规程为高风险产品的质量安全构筑了一道坚实的防线。
检测样品
无菌检测操作规程适用的样品范围极为广泛,涵盖了医药、医疗器械、生物技术等多个领域。不同类型的样品在检测前的预处理方式、接种量以及接种方法上存在显著差异,因此在执行操作规程前,必须准确界定样品的属性。根据药典规定,检测样品通常包括以下几大类:
- 注射剂:这是无菌检测最常见的样品类型,包括小容量注射剂和大容量注射剂(输液)。对于注射剂,通常需要随机抽取具有代表性的样品,且抽样量需满足统计学要求。如果是大输液,由于体积较大,通常采用薄膜过滤法进行检测,以确保能够过滤掉大量的药液从而提高检出率。
- 无菌原料药:无菌原料药通常以粉末形式存在。在检测时,需要使用无菌溶剂将其溶解或制成悬浊液,然后进行过滤或直接接种。原料药的取样过程必须在无菌条件下进行,且取样量需根据批次大小和药典规定进行计算。
- 生物制品:包括疫苗、血液制品、抗体药物等。这类产品往往对温度敏感或含有抑菌成分,因此在操作规程中需特别关注样品的处理温度和去除抑菌作用的方法。例如,某些疫苗需要添加特定的酶或稀释液以中和其中的防腐剂。
- 医疗器械:如一次性使用注射器、手术刀、缝合线、植入物等。医疗器械的无菌检测通常依赖于冲洗法,即向器械内部注入无菌冲洗液,震荡洗脱可能存在的微生物,然后对洗脱液进行过滤培养。对于大型医疗器械,可能需要使用全浸没法或贴敷法。
- 眼用制剂及软膏剂:眼药水、眼膏等由于直接接触眼部黏膜,必须保证无菌。液体制剂处理相对简单,而软膏剂则较为复杂,通常需要先溶解基质,再进行过滤或接种,操作规程中对此类难溶样品的前处理有详细指导。
样品的数量和批次选择是检测结果代表性的关键。根据《中国药典》规定,样品的抽样数量通常与批量的平方根成正比,且有最低数量限制。对于连续生产的产品,抽样计划还应考虑时间间隔和生产线的关键控制点,以确保检测样品能真实反映整批产品的质量状况。
检测项目
无菌检测操作规程的核心检测项目主要集中在两大类微生物的检出:需氧菌和厌氧菌,以及真菌(酵母菌和霉菌)。这一分类是基于微生物对不同氧气环境的需求而设定的,旨在通过模拟不同的生长条件,最大程度地捕获得到样品中可能存在的各种类型的污染菌。
- 需氧菌检测:需氧菌是指在氧气存在下能够生长的细菌。在无菌检测操作规程中,通常使用硫乙醇酸盐流体培养基(FTM)或大豆酪蛋白消化液体培养基(SCD)在需氧条件下进行培养。培养温度一般设定为30-35摄氏度,这是大多数人体致病菌和环境污染菌的最适生长温度。如果在培养过程中培养基出现浑浊、产气、液面菌膜或沉淀等现象,则提示可能有需氧菌生长。
- 厌氧菌检测:厌氧菌是指在无氧或低氧化还原电位环境下生长良好的细菌,如梭菌属。这类细菌是注射剂产品中极具风险的污染源。在操作规程中,硫乙醇酸盐流体培养基特别适用于厌氧菌的培养,因为其配方中含有的硫乙醇酸钠和L-胱氨酸具有降低氧化还原电位的作用。样品接种后,培养基的上层可能因接触空气而氧化变红,但下部仍保持无色,厌氧菌通常在下层生长。培养温度同样为30-35摄氏度。
- 真菌(酵母菌和霉菌)检测:真菌与细菌在细胞结构上有本质区别,且生长环境偏好酸性或中性、温度较低的条件。无菌检测操作规程通常使用大豆酪蛋白消化液体培养基(SCD)或沙氏液体培养基进行真菌的培养,培养温度设定为20-25摄氏度。真菌生长速度通常较慢,因此培养周期较长,需密切观察培养基表面的菌丝生长或液体的浑浊情况。
除了上述特定的微生物检测外,无菌检测操作规程还包括了“培养基灵敏度检查”和“方法适用性试验”作为必要的验证项目。灵敏度检查是使用标准菌株来确认培养基能够支持低接种量的微生物生长,而方法适用性试验则是证明所选用的检测方法能够有效地去除或中和样品中的抑菌成分,确保潜在污染菌能够被检出。
检测方法
报告用途说明
检测报告可作为数据参考,用于产品质量评价、来料验收、课题研究与贸易交接等场景;报告仅对来样负责,检测周期与费用以委托协议为准。
在无菌检测操作规程中,检测方法的选择直接决定了检测结果的准确性和可靠性。目前,国际上通用的无菌检测方法主要有两种:薄膜过滤法和直接接种法。两种方法各有优劣,适用的样品类型也不同,操作规程中明确了优先选择薄膜过滤法。
薄膜过滤法
薄膜过滤法是目前无菌检测操作规程中首选的方法,尤其适用于含有防腐剂、抑菌成分或大体积的样品。其原理是利用孔径不大于0.45微米的滤膜截留微生物,通过过滤过程去除样品中的抑菌物质,然后将滤膜转移至培养基中进行培养。
在具体操作中,首先需要对滤器进行灭菌处理,通常采用湿热灭菌或辐射灭菌。操作时,将样品液通过滤膜过滤,随后用适量的无菌冲洗液冲洗滤膜,以去除残留的抑菌成分。冲洗液的体积需经过验证,通常不超过1000毫升/膜,以避免过度冲洗导致滤膜受损或微生物受损。过滤完成后,需在无菌条件下将滤膜取出,分别放入需氧菌、厌氧菌和真菌培养基中。若使用封闭式集菌仪,则直接向集菌培养罐中注入培养基,减少了人工操作带来的污染风险。薄膜过滤法的优势在于集菌效率高、能有效去除干扰物,且能处理大体积样品,是目前制药行业的主流方法。
直接接种法
直接接种法是指将样品直接接种至培养基中。这种方法适用于无法通过滤膜过滤的样品,如某些粘稠的液体、固体制剂或某些医疗器械。在无菌检测操作规程中,直接接种法要求样品体积不得超过培养基体积的10%,以免样品中的成分抑制微生物生长或改变培养基的营养条件。
操作时,需按照规定比例将样品接入不同类型的培养基中。例如,将供试品接种至硫乙醇酸盐流体培养基和大豆酪蛋白消化培养基中。对于固体样品,通常需要将其研磨成粉末或切碎后接种。直接接种法的优点是操作相对简单,不需要特殊的过滤设备,缺点在于样品中的抑菌成分可能未被完全中和,且无法通过大体积取样来提高检出率,因此该方法通常作为薄膜过滤法的补充。
无论采用哪种方法,无菌检测操作规程都规定了严格的培养周期和观察频率。根据药典要求,培养时间通常不少于14天。在此期间,操作人员需定期观察培养基是否有浑浊、沉淀或菌落生长。若发现任何可疑生长,需立即进行转种、染色镜检等后续鉴定,以确证是否存在污染。同时,整个检测过程必须包含阴性对照和阳性对照,阴性对照应澄清,阳性对照应在规定时间内生长良好,否则试验结果无效。
检测仪器
无菌检测操作规程的执行离不开一系列精密、专业的检测仪器和设施的支持。这些设备不仅是完成操作的硬件基础,更是保障无菌环境、提高检测效率的关键因素。从硬件设施到辅助设备,每一环节都需符合GMP和相关法规要求。
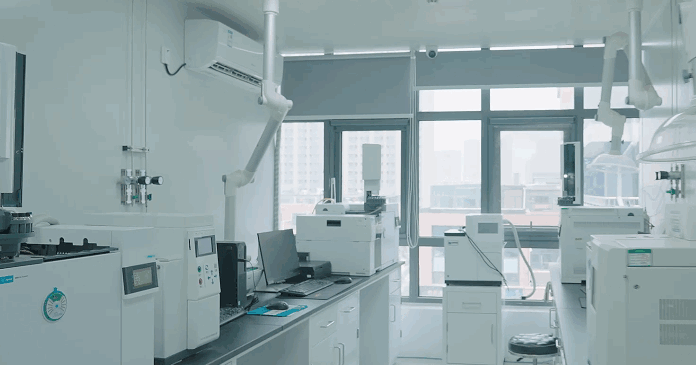
- 无菌隔离器:这是现代无菌检测的高端核心设备。隔离器通过物理屏障将操作空间与外界环境完全隔离,内部经过汽化过氧化氢(VHP)等灭菌剂处理后,可达到极高的无菌等级。使用隔离器进行无菌检测,可以极大地降低假阳性率,排除人为操作干扰,是目前国际公认的“金标准”操作环境。隔离器系统通常包括传递窗、手套箱、灭菌系统以及环境监测系统。
- 洁净室与层流罩:在没有隔离器的情况下,无菌检测操作规程要求在洁净度等级为B级背景下的A级层流罩中进行。层流罩通过HEPA高效过滤器提供垂直或水平的单向流空气,形成局部无菌区域。虽然成本相对较低,但对人员着装(无菌连体服)、人员行为规范以及环境监控的要求极高,人员操作是主要的风险源。
- 集菌仪:集菌仪是薄膜过滤法专用设备。它通过负压抽吸原理,使样品通过滤膜,实现微生物的富集。智能集菌仪具备自动排液、自动冲洗、多联过滤等功能,大大提高了操作效率和标准化程度,减少了人工操作误差。
- 培养箱:培养箱是微生物生长的关键设备。根据检测项目不同,需配备不同温度范围的培养箱。例如,细菌培养箱通常设定在30-35℃,真菌培养箱设定在20-25℃。现代培养箱具备精确的温控系统(精度通常在±0.5℃以内)、超温报警功能,甚至具备数据记录和远程监控功能,以满足数据完整性要求。
- 灭菌设备:主要包括高压蒸汽灭菌器(湿热灭菌)和干热灭菌器。所有进入无菌检测区域的培养基、实验器皿、防护服等都必须经过严格的灭菌处理。高压灭菌器需定期进行生物指示剂验证,确保灭菌效果达到SAL 10^-6的水平。
- 微生物限度仪与菌落计数器:虽然无菌检测主要定性,但在进行方法验证或环境监测时,常需用到微生物限度仪。自动化菌落计数器则用于辅助结果分析。
所有关键仪器设备均需建立完善的仪器档案,包括安装确认(IQ)、运行确认(OQ)和性能确认(PQ)。在使用过程中,需定期进行校准、维护和再验证,确保其性能持续符合无菌检测操作规程的要求。例如,培养箱的温度探头需每年校准,隔离器的灭菌效果需定期验证。
应用领域
无菌检测操作规程的应用领域非常广泛,几乎涵盖了所有直接进入人体血液循环系统、无菌体腔或接触受损皮肤黏膜的产品。这些领域对无菌有着极高的强制性要求,一旦产品染菌,后果不堪设想。
- 制药行业:这是无菌检测最主要的应用领域。所有注射剂(如抗生素、葡萄糖注射液、氯化钠注射液)、生物制品(如人血白蛋白、免疫球蛋白)、无菌原料药以及眼用制剂,在出厂放行前都必须进行无菌检测。此外,制药企业在生产工艺验证、清洁验证以及最终灭菌工艺验证中,无菌检测也是核心验证项目。
- 医疗器械行业:一次性使用无菌医疗器械是无菌检测的重要对象。包括一次性使用注射器、输液器、输血器、介入导管、人工关节、心脏瓣膜、手术缝合线、无菌敷料等。这些产品大多由高分子材料制成,部分不耐热辐射,可能采用环氧乙烷灭菌,因此无菌检测是验证灭菌效果、保障临床使用安全的必要手段。
- 化妆品行业:虽然大部分化妆品不要求无菌,但对于眼部化妆品、用于受损皮肤的化妆品以及儿童化妆品,法规要求必须严格无菌。此类产品的生产企业和监管部门需依据无菌检测操作规程进行检验,防止绿脓杆菌、金黄色葡萄球菌等致病菌对消费者造成眼部感染或皮肤感染。
- 食品与饮料行业:某些经过无菌灌装技术生产的食品和饮料,如超高温灭菌乳(UHT奶)、无菌包装果汁等,为了验证无菌灌装线的性能和产品的货架期稳定性,也会参考无菌检测操作规程进行商业无菌检测。虽然其检测标准与药典略有不同,但核心原理和操作逻辑是一致的。
- 医疗机构与实验室:医院的自制药剂、中心供应室灭菌后的医疗器械、移植器官保存液等,均需进行无菌检测或进行快速的生物指示剂检测,以防止院内感染发生。
随着生物技术的发展,细胞治疗产品、基因治疗产品等新兴领域对无菌检测提出了新的挑战。由于这些产品保质期短、细胞数量有限,传统的14天培养法可能无法满足放行需求,因此基于快速微生物检测技术(如ATP生物发光法、PCR法)的新型操作规程正在逐步建立和应用,但在最终放行判断上,无菌概念依然是核心。
常见问题
在执行无菌检测操作规程的过程中,操作人员和质量管理人员经常会遇到各种技术难题和合规性疑问。正确理解和解决这些问题,对于保障检测结果的准确性至关重要。
- 无菌检测出现阳性结果如何处理?
这是最棘手的问题。一旦发现培养基浑浊或长菌,首先应立即进行镜检确认。如果确证有菌生长,不能简单判定产品不合格,需进行深入的调查(OOS调查)。调查应涵盖:样品取样是否合规、样品是否有自身抑菌问题、生产环境监控数据、检验环境(沉降菌、浮游菌)数据、人员卫生监测记录、培养基和器具灭菌记录等。只有当调查明确证实阳性结果是由实验室误差(如操作污染)引起时,该批次产品才可考虑重新取样复试。若无证据表明是实验室误差,则该批产品必须判为不合格。
- 如何选择薄膜过滤法还是直接接种法?
选择依据主要在于样品的理化性质和体积。凡能够过滤的液体样品,应优先选择薄膜过滤法,特别是含有抑菌成分的样品,过滤法能通过冲洗去除抑制剂。对于无法过滤的大体积液体,薄膜过滤法也是首选。直接接种法通常用于无法过滤的小体积样品、粘稠液体或某些固体样品。在方法开发阶段,应进行方法适用性试验,验证所选方法对特定样品的适用性。
- 无菌检测操作规程中的环境监控有多重要?
环境监控是无菌检测的基石。如果检测环境本身存在污染风险,那么检测结果将毫无意义。操作规程要求在检测过程中实时进行环境监测,包括沉降菌、浮游菌、表面微生物以及温湿度、压差等。检测结束后,还需对层流罩或隔离器表面进行擦拭取样。环境监控数据是支持检测结果有效性的关键证据,一旦检测期间环境超标,即使样品结果为阴性,其可信度也会大打折扣。
- 阳性对照和阴性对照如何设置?
阳性对照是向接种了样品的培养基中加入已知浓度的标准菌株(如金黄色葡萄球菌、生孢梭菌、白色念珠菌等),用于验证该方法能否检出微生物。阴性对照则是以无菌稀释液代替样品进行全过程操作,用于验证操作过程、环境、器具和培养基是否无菌。如果阴性对照长菌,说明实验系统被污染,试验无效。如果阳性对照不长菌,说明培养基失效或样品有强抑菌作用未被去除,试验同样无效。
- 不同药典(中国药典、USP、EP)的无菌检测操作规程有何区别?
虽然原理一致,但在具体细节上存在差异。例如,培养基的配方、培养温度范围、灵敏度试验的菌种选择、抽样数量计算公式等方面可能略有不同。企业应根据产品的目标市场注册要求选择遵循的药典标准。如果产品同时销往国内外,通常建议采用最严格的标准进行内部控制,或建立满足多国药典要求的操作规程。
机构信息
| 机构名称 | 北京中科光析科学技术研究所 |
| 机构简称 | 中析研究所 |
| 机构性质 | 集体所有制 |
| 隶属关系 | 集体所有制科研测试研究机构,独立开展检测业务 |
| 机构定位 | 以科研检测为主的科研测试研究机构 |
| 机构资质 | 旗下实验室拥有 CMA、CNAS 等资质 |
| 机构荣誉 | 多次参加能力验证并获得满意结果 |
| 报告用途 | 工业问题诊断、失效分析、招投标佐证、科研课题数据支持、来料验收、内部研发比对 |
| 质量方针 | 科学、公正、准确、满意 |
| 服务承诺 | 科学管理,行为公正,方法规范,数据准确,服务热情,工作高效 |
| 服务理念 | 以客户需求为导向,用规范方法产出准确数据 |
| 服务内容 | 食品、材料、化工、性能测试、能源、力学、生物、非标实验等领域检测及科研定制测试 |
| 服务行业 | 食品、制造、化工、能源、医药、农业、科研院校等 |




















